Comparative genomic analysis of Salmonella Enteritidis from Kazakhstan in a regional contextСравнительный геномный анализ Salmonella Enteritidis из Казахстана в региональном контекстеҚазақстаннан бөлінген Salmonella Enteritidis-тің өңірлік контекстегі салыстырмалы геномдық талдауы
All publicly available Kazakhstani genomes set against isolates from China, Russia and Kyrgyzstan: phylogeny, sequence types and antimicrobial resistance determinants.Все общедоступные казахстанские геномы в сопоставлении с изолятами из Китая, России и Кыргызстана: филогения, сиквенс-типы и детерминанты антимикробной резистентности.Барлық жария қолжетімді қазақстандық геномдар Қытай, Ресей және Қырғызстан изоляттарымен салыстырылды: филогения, секвенс-типтер және микробқа қарсы төзімділік детерминанттары.
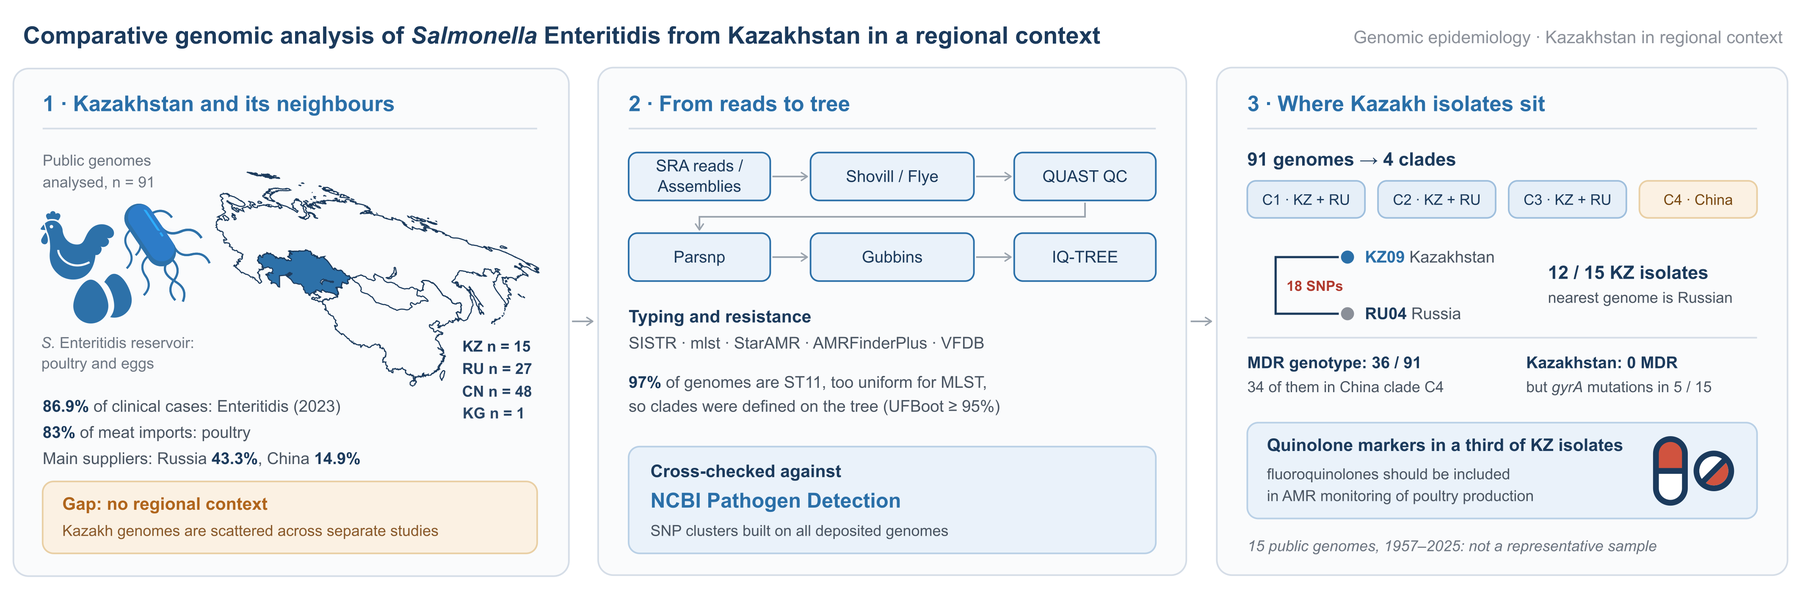
Graphical abstract. Study design and main findings: 91 publicly available S. Enteritidis genomes from Kazakhstan and its neighbours, the analysis pipeline, and where the Kazakhstani isolates fall in the phylogeny.
Графический абстракт. Дизайн исследования и основные результаты: 91 общедоступный геном S. Enteritidis из Казахстана и соседних стран, схема анализа и положение казахстанских изолятов в филогении.
Графикалық аңдатпа. Зерттеу дизайны және негізгі нәтижелер: Қазақстан мен көрші елдерден алынған 91 жария қолжетімді S. Enteritidis геномы, талдау схемасы және қазақстандық изоляттардың филогениядағы орны.
AbstractАннотацияАңдатпа
Salmonella enterica causes salmonellosis, posing a threat to food safety and public health. Wild and domestic birds serve as major natural reservoirs of Salmonella. Furthermore, antimicrobial use in livestock production has been recognized as a key factor contributing to the emergence of antimicrobial resistance in nontyphoidal Salmonella. In Kazakhstan, poultry accounts for 83% of total meat imports, with Russia and China remaining the country's major trading partners. Enteritidis is the most prevalent Salmonella serovar in Kazakhstan. However, genomic data on S. Enteritidis isolates circulating in Kazakhstan remain fragmented and do not adequately characterize the population structure of this serovar.Salmonella enterica вызывает сальмонеллёз, представляющий угрозу для безопасности пищевых продуктов и общественного здоровья. Основными природными резервуарами Salmonella служат дикие и домашние птицы. Кроме того, применение антимикробных препаратов в животноводстве признано ключевым фактором формирования антимикробной резистентности у нетифоидных сальмонелл. В Казахстане на мясо птицы приходится 83% всего импорта мяса, а основными торговыми партнёрами страны остаются Россия и Китай. Enteritidis — наиболее распространённый серовар Salmonella в Казахстане. Однако геномные данные по изолятам S. Enteritidis, циркулирующим в стране, остаются фрагментарными и не позволяют адекватно охарактеризовать популяционную структуру этого серовара.Salmonella enterica сальмонеллёз тудырады әрі азық-түлік қауіпсіздігі мен қоғамдық денсаулыққа қауіп төндіреді. Salmonella-ның негізгі табиғи резервуарлары — жабайы және үй құстары. Сонымен қатар мал шаруашылығында микробқа қарсы препараттарды қолдану тифоидты емес сальмонеллаларда микробқа қарсы төзімділіктің қалыптасуының негізгі факторы деп танылған. Қазақстанда құс еті бүкіл ет импортының 83%-ын құрайды, ал елдің негізгі сауда серіктестері Ресей мен Қытай болып қалуда. Enteritidis — Қазақстандағы ең кең таралған Salmonella серовары. Алайда елде айналымдағы S. Enteritidis изоляттары бойынша геномдық деректер үзік-үзік күйінде қалып отыр әрі бұл серовардың популяциялық құрылымын толық сипаттауға мүмкіндік бермейді.
Publicly available whole-genome sequencing (WGS) data from S. Enteritidis isolates collected in Kazakhstan (n = 15) were analyzed and compared with those from neighboring countries sharing land borders and maintaining extensive trade relations with Kazakhstan: China (n = 48), Russia (n = 27), and Kyrgyzstan (n = 1). Raw sequencing reads were retrieved from the Sequence Read Archive (SRA) and assembled using Shovill (Illumina) and Flye (Oxford Nanopore). Assembly quality was assessed using QUAST, serovars were predicted using SISTR, and sequence types were determined using mlst. Core-genome alignment was performed using Parsnp, followed by the identification and removal of recombinant regions using Gubbins. A maximum-likelihood phylogenetic tree was constructed using IQ-TREE. Antimicrobial resistance genes were identified using StarAMR and AMRFinderPlus.Проанализированы общедоступные данные полногеномного секвенирования (ПГС) изолятов S. Enteritidis, собранных в Казахстане (n = 15), в сравнении с изолятами из соседних стран, имеющих с Казахстаном сухопутную границу и обширные торговые связи: Китая (n = 48), России (n = 27) и Кыргызстана (n = 1). Исходные прочтения получены из Sequence Read Archive (SRA) и собраны с помощью Shovill (Illumina) и Flye (Oxford Nanopore). Качество сборок оценивали в QUAST, серовары предсказывали с помощью SISTR, сиквенс-типы определяли программой mlst. Выравнивание кор-генома выполняли в Parsnp с последующим выявлением и удалением рекомбинантных участков в Gubbins. Филогенетическое дерево методом максимального правдоподобия строили в IQ-TREE. Гены антимикробной резистентности выявляли с помощью StarAMR и AMRFinderPlus.Қазақстанда жиналған S. Enteritidis изоляттарының (n = 15) жария қолжетімді толық геномдық секвенирлеу (ТГС) деректері Қазақстанмен құрлықтық шекарасы және кең сауда байланысы бар көрші елдердің — Қытай (n = 48), Ресей (n = 27) және Қырғызстан (n = 1) — изоляттарымен салыстырыла талданды. Бастапқы оқулар Sequence Read Archive (SRA) дерекқорынан алынып, Shovill (Illumina) және Flye (Oxford Nanopore) көмегімен жинақталды. Жинақтар сапасы QUAST-та бағаланып, серовар SISTR арқылы болжанды, секвенс-типтер mlst бағдарламасымен анықталды. Кор-геномды туралау Parsnp-та орындалып, одан кейін рекомбинанттық аймақтар Gubbins арқылы анықталып жойылды. Ең жоғары ықтималдық әдісімен филогенетикалық ағаш IQ-TREE-де құрылды. Микробқа қарсы төзімділік гендері StarAMR және AMRFinderPlus көмегімен анықталды.
Four major phylogenetic clades were identified. Chinese isolates formed a distinct clade, whereas Kazakhstani isolates were distributed across three clades together with Russian isolates rather than forming a single phylogenetic group. Antimicrobial resistance genes were detected in 80 of 91 genomes (87.9%), with 36 of 91 (39.6%) exhibiting multidrug resistance (MDR)-associated genetic determinants. The most frequently detected resistance gene was blaTEM, followed by mutations in gyrA associated with quinolone resistance.Выявлены четыре основные филогенетические клады. Китайские изоляты образовали отдельную кладу, тогда как казахстанские распределились по трём кладам вместе с российскими, не формируя единой филогенетической группы. Гены антимикробной резистентности обнаружены в 80 из 91 генома (87,9%), при этом у 36 из 91 (39,6%) выявлены генетические детерминанты, ассоциированные с множественной лекарственной устойчивостью (МЛУ). Наиболее часто выявляемым геном резистентности был blaTEM, за ним следовали мутации в gyrA, связанные с устойчивостью к хинолонам.Төрт негізгі филогенетикалық клада анықталды. Қытай изоляттары жеке клада құрады, ал қазақстандық изоляттар біртұтас филогенетикалық топ түзбей, ресейлік изоляттармен бірге үш кладаға таралды. Микробқа қарсы төзімділік гендері 91 геномның 80-інде (87,9%) табылды, оның ішінде 91-дің 36-ында (39,6%) көпдәрілік төзімділікке (КДТ) байланысты генетикалық детерминанттар анықталды. Ең жиі кездескен төзімділік гені — blaTEM, одан кейін хинолондарға төзімділікпен байланысты gyrA мутациялары.
The analyzed S. Enteritidis isolates from Kazakhstan exhibited genetic heterogeneity and varying degrees of genetic relatedness to Russian isolates. Mutations associated with fluoroquinolone resistance were detected in approximately one-third of the Kazakhstani isolates, raising concerns about the effectiveness of this class of antibiotics for treatment. These findings highlight the need for systematic genomic surveillance of S. Enteritidis in Kazakhstan.Проанализированные казахстанские изоляты S. Enteritidis генетически неоднородны и в разной степени родственны российским изолятам. Мутации, связанные с устойчивостью к фторхинолонам, обнаружены примерно у трети казахстанских изолятов, что вызывает опасения относительно эффективности этого класса антибиотиков при лечении. Полученные данные подчёркивают необходимость систематического геномного надзора за S. Enteritidis в Казахстане.Талданған қазақстандық S. Enteritidis изоляттары генетикалық жағынан біркелкі емес әрі ресейлік изоляттармен әртүрлі дәрежеде туыс. Фторхинолондарға төзімділікпен байланысты мутациялар қазақстандық изоляттардың шамамен үштен бірінде анықталды, бұл емдеуде осы класс антибиотиктерінің тиімділігіне күмән туғызады. Алынған деректер Қазақстанда S. Enteritidis-ке жүйелі геномдық қадағалау жүргізу қажеттігін көрсетеді.
KeywordsКлючевые словаТүйін сөздер
IntroductionВведениеКіріспе
Food security has become a major research priority across various scientific disciplines in the context of global economic and climate change. Salmonellosis is one of the major zoonotic infections posing a threat to food safety. Salmonella is a genus of Gram-negative, rod-shaped bacteria comprising two species, Salmonella enterica and Salmonella bongori. Of particular epidemiological importance is the subspecies S. enterica subsp. enterica, which encompasses more than 1,500 serovars.Продовольственная безопасность стала одним из главных приоритетов исследований в различных научных дисциплинах на фоне глобальных экономических и климатических изменений. Сальмонеллёз — одна из основных зоонозных инфекций, угрожающих безопасности пищевых продуктов. Salmonella — род грамотрицательных палочковидных бактерий, включающий два вида: Salmonella enterica и Salmonella bongori. Особое эпидемиологическое значение имеет подвид S. enterica subsp. enterica, объединяющий более 1500 сероваров.Жаһандық экономикалық және климаттық өзгерістер аясында азық-түлік қауіпсіздігі түрлі ғылыми салалардағы зерттеулердің басты басымдығына айналды. Сальмонеллёз — азық-түлік қауіпсіздігіне қатер төндіретін негізгі зоонозды инфекциялардың бірі. Salmonella — екі түрді, Salmonella enterica мен Salmonella bongori-ді қамтитын грамтеріс таяқша тәрізді бактериялар тұқымдасы. Эпидемиологиялық тұрғыда 1500-ден астам сероварды біріктіретін S. enterica subsp. enterica түршесі ерекше маңызды.
Kazakhstan is among the countries with a relatively low reported incidence of salmonellosis (Table 1). A decline in the number of reported cases was observed in 2020–2021, potentially reflecting the impact of quarantine measures implemented in response to the SARS-CoV-2 pandemic [1]. In 2023, a total of 944 salmonellosis cases were reported nationwide, including 136 cases associated with outbreaks. Among Salmonella isolates recovered from patients, serovar Enteritidis predominated, accounting for 86.9% of cases [2].Казахстан относится к странам с относительно низкой регистрируемой заболеваемостью сальмонеллёзом (табл. 1). Снижение числа зарегистрированных случаев отмечено в 2020–2021 годах, что, возможно, отражает влияние карантинных мер, введённых в ответ на пандемию SARS-CoV-2 [1]. В 2023 году по стране зарегистрировано 944 случая сальмонеллёза, включая 136 случаев, связанных со вспышками. Среди изолятов Salmonella, выделенных от пациентов, преобладал серовар Enteritidis — 86,9% случаев [2].Қазақстан сальмонеллёзбен тіркелген сырқаттанушылығы салыстырмалы түрде төмен елдердің қатарына жатады (1-кесте). Тіркелген жағдайлар санының азаюы 2020–2021 жылдары байқалды, бұл SARS-CoV-2 пандемиясына жауап ретінде енгізілген карантиндік шаралардың әсерін көрсетуі мүмкін [1]. 2023 жылы ел бойынша сальмонеллёздің 944 жағдайы тіркелді, оның ішінде 136-сы өршулермен байланысты. Науқастардан бөлінген Salmonella изоляттары арасында Enteritidis серовары басым болды — жағдайлардың 86,9%-ы [2].
Table 1. Incidence of salmonellosis in the population of the Republic of Kazakhstan, 2019–2024 [3].
Таблица 1. Заболеваемость сальмонеллёзом населения Республики Казахстан, 2019–2024 гг. [3].
1-кесте. Қазақстан Республикасы халқының сальмонеллёзбен сырқаттанушылығы, 2019–2024 жж. [3].
| No. of casesЧисло случаевЖағдай саны | 201920192019 | 202020202020 | 202120212021 | 202220222022 | 202320232023 | 202420242024 |
|---|---|---|---|---|---|---|
| Total number of cases (thousands)Всего случаев (тыс.)Барлық жағдай (мың) | 1.11,11,1 | 0.50,50,5 | 0.50,50,5 | 0.90,90,9 | 0.90,90,9 | 0.90,90,9 |
| Cases per 100,000 populationСлучаев на 100 000 населения100 000 тұрғынға шаққандағы жағдай | 5.95,95,9 | 2.72,72,7 | 2.62,62,6 | 4.64,64,6 | 4.74,74,7 | 4.84,84,8 |
Official surveillance statistics may not fully reflect the true burden of salmonellosis. A substantial proportion of infections are mild, do not require medical attention, and consequently remain unreported. Furthermore, epidemiological surveillance in many countries is constrained by limited laboratory diagnostic capacity [4].Официальная статистика надзора может не в полной мере отражать истинное бремя сальмонеллёза. Значительная доля инфекций протекает легко, не требует обращения за медицинской помощью и потому остаётся незарегистрированной. Кроме того, эпидемиологический надзор во многих странах ограничен недостаточными возможностями лабораторной диагностики [4].Ресми қадағалау статистикасы сальмонеллёздің нақты ауыртпалығын толық көрсетпеуі мүмкін. Инфекциялардың едәуір бөлігі жеңіл өтеді, медициналық көмекке жүгінуді қажет етпейді, сондықтан тіркелмей қалады. Сонымен қатар көптеген елдерде эпидемиологиялық қадағалау зертханалық диагностика мүмкіндіктерінің шектеулілігімен тежеледі [4].
Salmonellosis remains a major concern in epidemiology and clinical medicine and imposes substantial economic losses on the food industry and livestock production, particularly the poultry sector. Poultry production is one of the major sectors of Kazakhstan's agricultural industry. As of June 2026, the national poultry population was approximately 49 million birds, representing a 2.6% increase compared with the corresponding period in 2025 [5]. Nevertheless, Kazakhstan remains heavily dependent on imports. In 2025, the country imported 136.7 thousand tons of poultry meat, accounting for 83% of total meat imports [6]. Russia and China are Kazakhstan's major trading partners, accounting for 43.3% and 14.9%, respectively, of total imports of meat and edible offal during January–July 2026 [7], a trade pattern largely influenced by the country's geographical location.Сальмонеллёз остаётся серьёзной проблемой эпидемиологии и клинической медицины и наносит существенный экономический ущерб пищевой промышленности и животноводству, прежде всего птицеводству. Птицеводство — одна из ведущих отраслей сельского хозяйства Казахстана. По состоянию на июнь 2026 года поголовье птицы в стране составляло около 49 млн голов, что на 2,6% больше, чем за аналогичный период 2025 года [5]. Тем не менее Казахстан сохраняет высокую зависимость от импорта. В 2025 году страна импортировала 136,7 тыс. тонн мяса птицы — 83% всего импорта мяса [6]. Основные торговые партнёры Казахстана — Россия и Китай, на которые в январе–июле 2026 года пришлось соответственно 43,3% и 14,9% всего импорта мяса и пищевых субпродуктов [7]; такая структура торговли во многом обусловлена географическим положением страны.Сальмонеллёз эпидемиология мен клиникалық медицинаның елеулі мәселесі болып қала береді әрі азық-түлік өнеркәсібі мен мал шаруашылығына, ең алдымен құс шаруашылығына айтарлықтай экономикалық залал келтіреді. Құс шаруашылығы — Қазақстан ауыл шаруашылығының жетекші салаларының бірі. 2026 жылдың маусымындағы жағдай бойынша елдегі құс басы шамамен 49 млн болды, бұл 2025 жылдың сәйкес кезеңімен салыстырғанда 2,6%-ға көп [5]. Дегенмен Қазақстан импортқа тәуелділігін сақтап отыр. 2025 жылы ел 136,7 мың тонна құс еті импорттады — бұл бүкіл ет импортының 83%-ы [6]. Қазақстанның негізгі сауда серіктестері — Ресей мен Қытай, 2026 жылғы қаңтар–шілдеде ет пен тағамдық қосалқы өнімдер импортының тиісінше 43,3% және 14,9%-ы соларға тиесілі [7]; сауданың мұндай құрылымы көбіне елдің географиялық орналасуымен түсіндіріледі.
Poultry and eggs are major reservoirs and vehicles of transmission, respectively, for Salmonella Enteritidis. The use of antimicrobial agents in livestock production is recognized as an important driver of antimicrobial resistance in nontyphoidal Salmonella, which can be transmitted to humans through the food chain [8]. In Kazakhstan, Salmonella isolates, including those belonging to serovar Enteritidis, have been detected in industrial poultry production facilities, with resistance to several antimicrobial agents reported [9].Птица и яйца служат соответственно основным резервуаром и фактором передачи Salmonella Enteritidis. Применение антимикробных препаратов в животноводстве признано важным драйвером антимикробной резистентности нетифоидных сальмонелл, которые могут передаваться человеку по пищевой цепи [8]. В Казахстане изоляты Salmonella, в том числе серовара Enteritidis, выявлялись на промышленных птицеводческих предприятиях, при этом сообщалось об устойчивости к ряду антимикробных препаратов [9].Құс пен жұмыртқа Salmonella Enteritidis үшін тиісінше негізгі резервуар және беріліс факторы болып табылады. Мал шаруашылығында микробқа қарсы препараттарды қолдану тағамдық тізбек арқылы адамға берілуі мүмкін тифоидты емес сальмонеллалардағы микробқа қарсы төзімділіктің маңызды драйвері деп танылған [8]. Қазақстанда Salmonella изоляттары, оның ішінде Enteritidis серовары, өнеркәсіптік құс шаруашылығы кәсіпорындарында анықталды, бұл ретте бірқатар микробқа қарсы препаратқа төзімділік туралы хабарланды [9].
A recent large-scale longitudinal ecological and modelling study encompassing more than 480,000 Salmonella genomes from 139 countries over the period 1940–2023 reported a 38% increase in the global mean number of antimicrobial resistance genes per cell, with further increases projected [10].В недавнем крупномасштабном лонгитюдном экологическом и модельном исследовании, охватившем более 480 000 геномов Salmonella из 139 стран за период 1940–2023 годов, сообщается о росте среднемирового числа генов антимикробной резистентности на клетку на 38% с прогнозом дальнейшего увеличения [10].1940–2023 жылдар аралығында 139 елден алынған 480 000-нан астам Salmonella геномын қамтыған жақындағы ауқымды лонгитюдті экологиялық және модельдік зерттеу бір жасушаға шаққандағы микробқа қарсы төзімділік гендерінің әлемдік орташа санының 38%-ға өскенін және одан әрі артуы болжанатынын хабарлады [10].
The population structure of Salmonella enterica in Kazakhstan remains poorly characterized. Publicly available genomic sequences of Kazakhstani isolates have been deposited as part of individual studies that differ in their isolate selection criteria, sampling sources, and completeness of associated metadata [11, 12]. Consequently, genomic data on nontyphoidal Salmonella circulating in Kazakhstan remain limited and fragmented. Whole-genome sequencing (WGS) provides an opportunity to address this knowledge gap by generating a broad range of epidemiologically relevant information within a single analytical framework [13].Популяционная структура Salmonella enterica в Казахстане охарактеризована слабо. Общедоступные геномные последовательности казахстанских изолятов депонированы в рамках отдельных исследований, различающихся критериями отбора изолятов, источниками выборки и полнотой сопутствующих метаданных [11, 12]. Вследствие этого геномные данные о нетифоидных сальмонеллах, циркулирующих в Казахстане, остаются ограниченными и фрагментарными. Полногеномное секвенирование (ПГС) позволяет восполнить этот пробел, давая широкий спектр эпидемиологически значимой информации в рамках одного аналитического подхода [13].Қазақстандағы Salmonella enterica-ның популяциялық құрылымы нашар сипатталған. Қазақстандық изоляттардың жария қолжетімді геномдық тізбектері изоляттарды іріктеу критерийлері, іріктеу көздері және ілеспе метадеректердің толықтығы бойынша ерекшеленетін жекелеген зерттеулер аясында депонирленген [11, 12]. Соның салдарынан Қазақстанда айналымдағы тифоидты емес сальмонеллалар туралы геномдық деректер шектеулі әрі үзік-үзік күйінде қалып отыр. Толық геномдық секвенирлеу (ТГС) бір талдау шеңберінде эпидемиологиялық тұрғыда маңызды ақпараттың кең ауқымын беру арқылы осы олқылықты толтыруға мүмкіндік береді [13].
However, none of these studies has examined the regional context. As a result, the phylogenetic structure of S. Enteritidis in Kazakhstan and the genetic relatedness of Kazakhstani isolates to those from neighboring countries remain insufficiently characterized.Однако ни одно из этих исследований не рассматривало региональный контекст. В результате филогенетическая структура S. Enteritidis в Казахстане и генетическое родство казахстанских изолятов с изолятами соседних стран остаются недостаточно охарактеризованными.Алайда бұл зерттеулердің ешқайсысы өңірлік контексті қарастырмаған. Нәтижесінде Қазақстандағы S. Enteritidis-тің филогенетикалық құрылымы және қазақстандық изоляттардың көрші елдер изоляттарымен генетикалық туыстығы жеткілікті сипатталмаған күйінде қалып отыр.
The present study aimed to characterize the phylogenetic relationships and antimicrobial resistance profiles of all publicly available Salmonella Enteritidis genomes from Kazakhstan through comparative genomic analysis with isolates from neighboring countries that share land borders with Kazakhstan and represent its major trading partners.Целью настоящего исследования была характеристика филогенетических связей и профилей антимикробной резистентности всех общедоступных геномов Salmonella Enteritidis из Казахстана посредством сравнительного геномного анализа с изолятами соседних стран, имеющих с Казахстаном сухопутную границу и являющихся его основными торговыми партнёрами.Осы зерттеудің мақсаты — Қазақстаннан алынған барлық жария қолжетімді Salmonella Enteritidis геномдарының филогенетикалық байланыстары мен микробқа қарсы төзімділік профильдерін Қазақстанмен құрлықтық шекарасы бар әрі оның негізгі сауда серіктестері болып табылатын көрші елдердің изоляттарымен салыстырмалы геномдық талдау арқылы сипаттау.
Materials and MethodsМатериалы и методыМатериалдар мен әдістер
Study DesignДизайн исследованияЗерттеу дизайны
A retrospective comparative genomic analysis was conducted using publicly available S. Enteritidis genome sequences. The dataset included isolates originating from Kazakhstan and neighboring countries sharing a land border with Kazakhstan. Isolates were compared based on their phylogenetic relationships and antimicrobial resistance gene profiles.Проведён ретроспективный сравнительный геномный анализ с использованием общедоступных геномных последовательностей S. Enteritidis. Набор данных включал изоляты из Казахстана и соседних стран, имеющих с ним сухопутную границу. Изоляты сравнивали по филогенетическим связям и профилям генов антимикробной резистентности.Жария қолжетімді S. Enteritidis геномдық тізбектерін пайдалана отырып, ретроспективті салыстырмалы геномдық талдау жүргізілді. Деректер жиыны Қазақстаннан және онымен құрлықтық шекарасы бар көрші елдерден алынған изоляттарды қамтыды. Изоляттар филогенетикалық байланыстары мен микробқа қарсы төзімділік гендерінің профильдері бойынша салыстырылды.
Data CollectionСбор данныхДеректерді жинау
The analysis was designed to include genomes from countries sharing a land border with Kazakhstan (the Russian Federation, the People's Republic of China, the Kyrgyz Republic, the Republic of Uzbekistan, and Turkmenistan). However, publicly available S. Enteritidis genomes were identified only for Russia, China, and Kyrgyzstan.Анализ планировался с включением геномов из стран, имеющих с Казахстаном сухопутную границу (Российская Федерация, Китайская Народная Республика, Кыргызская Республика, Республика Узбекистан и Туркменистан). Однако общедоступные геномы S. Enteritidis удалось найти только для России, Китая и Кыргызстана.Талдау Қазақстанмен құрлықтық шекарасы бар елдердің (Ресей Федерациясы, Қытай Халық Республикасы, Қырғыз Республикасы, Өзбекстан Республикасы және Түрікменстан) геномдарын қамтуға жоспарланды. Алайда жария қолжетімді S. Enteritidis геномдары тек Ресей, Қытай және Қырғызстан үшін табылды.
Given the substantial differences in the amount of publicly available genomic data among countries, Chinese genomes were selected using a stratified sampling approach. All available S. Enteritidis genome sequences from the Xinjiang Uyghur Autonomous Region, which borders Kazakhstan, were included. For the remaining Chinese provinces, sampling was restricted to poultry-associated isolates, with several genomes selected from each province to ensure broad geographical coverage while preventing individual regions from being overrepresented in the dataset. All available genomes from Russia and Kyrgyzstan were included because of their limited numbers.С учётом существенных различий в объёме общедоступных геномных данных между странами китайские геномы отбирались стратифицированно. Были включены все доступные геномные последовательности S. Enteritidis из Синьцзян-Уйгурского автономного района, граничащего с Казахстаном. Для остальных провинций Китая отбор ограничивался изолятами, связанными с птицеводством, при этом из каждой провинции отбиралось несколько геномов — чтобы обеспечить широкий географический охват и не допустить избыточного представительства отдельных регионов. Все доступные геномы из России и Кыргызстана были включены ввиду их малого числа.Елдер арасындағы жария қолжетімді геномдық деректер көлемінің айтарлықтай айырмашылығын ескере отырып, қытайлық геномдар стратификацияланған түрде іріктелді. Қазақстанмен шектесетін Шыңжаң-Ұйғыр автономиялық ауданынан алынған барлық қолжетімді S. Enteritidis геномдық тізбектері енгізілді. Қытайдың қалған провинциялары үшін іріктеу құс шаруашылығына қатысты изоляттармен шектелді, бұл ретте кең географиялық қамтуды қамтамасыз ету және жекелеген өңірлердің шамадан тыс ұсынылуына жол бермеу үшін әр провинциядан бірнеше геном алынды. Ресей мен Қырғызстаннан алынған барлық қолжетімді геномдар саны аз болғандықтан толық енгізілді.
The final dataset comprised isolates originating from Kazakhstan (n = 15), China (n = 48), Russia (n = 27), and Kyrgyzstan (n = 1) (Fig. 1).Итоговый набор данных включал изоляты из Казахстана (n = 15), Китая (n = 48), России (n = 27) и Кыргызстана (n = 1) (рис. 1).Түпкілікті деректер жиыны Қазақстаннан (n = 15), Қытайдан (n = 48), Ресейден (n = 27) және Қырғызстаннан (n = 1) алынған изоляттарды қамтыды (1-сурет).
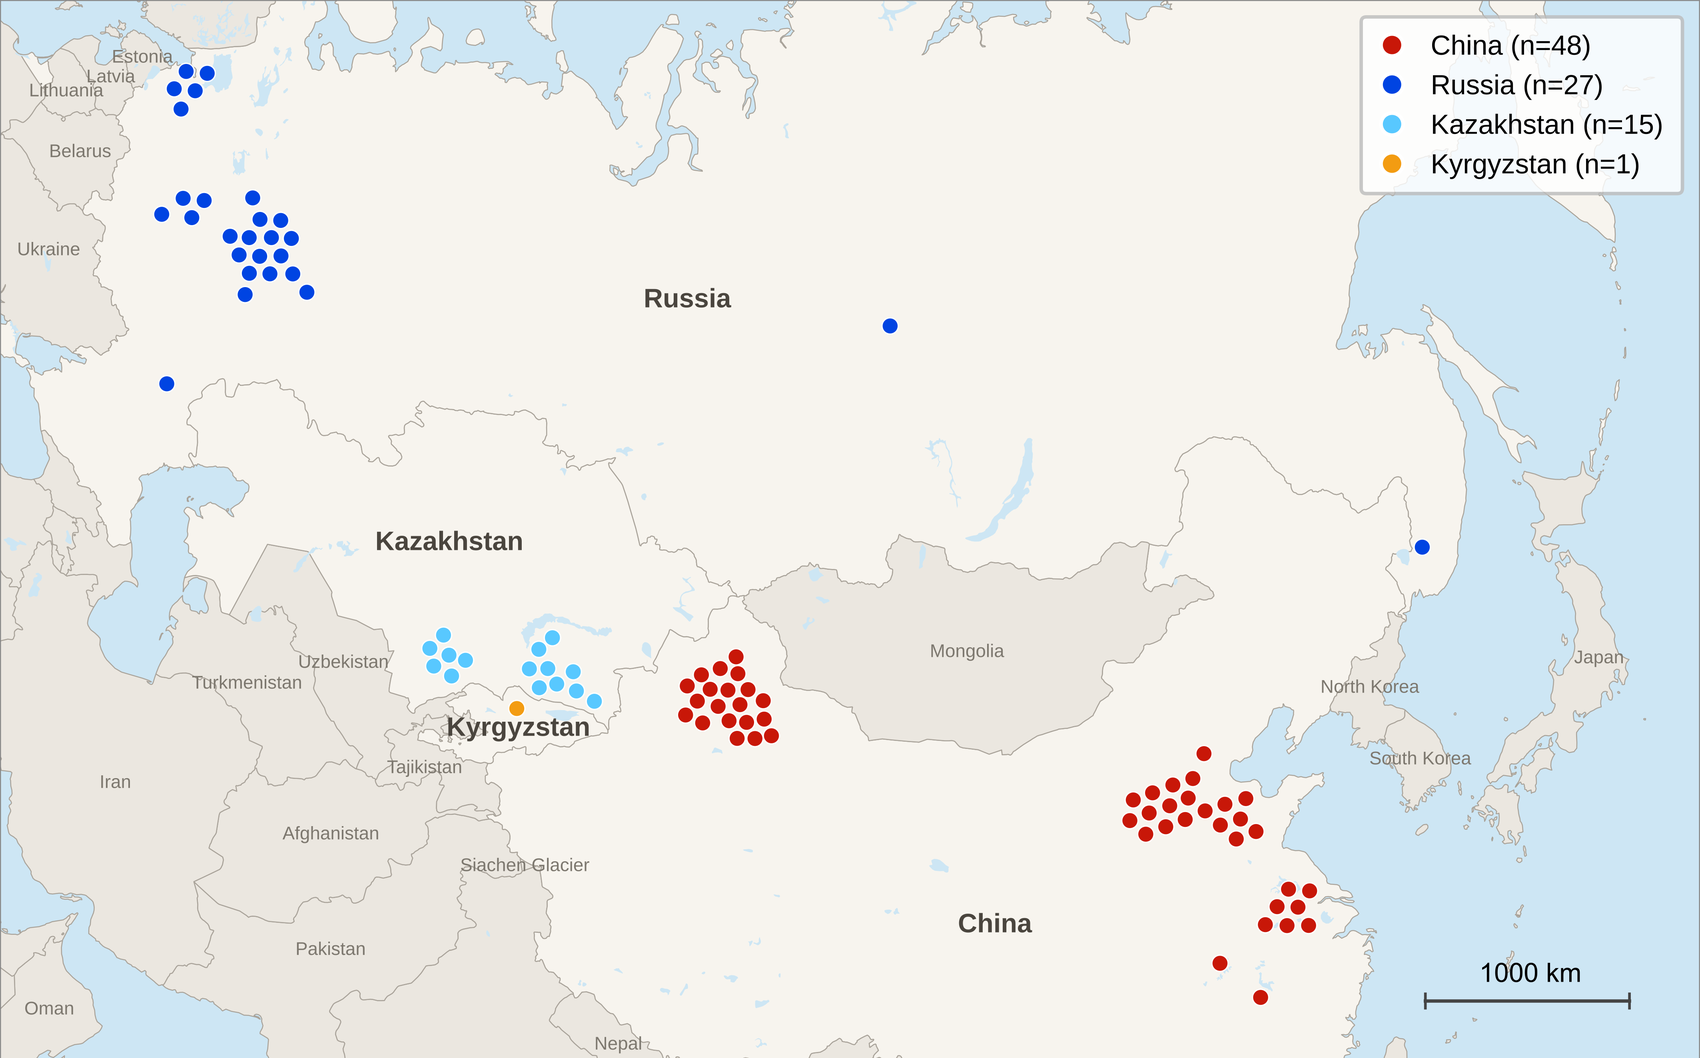
Fig. 1. Geographic origin of the analyzed S. Enteritidis genomes; circles indicate sampling locations, colored by country.
Рис. 1. Географическое происхождение проанализированных геномов S. Enteritidis; кружки обозначают места отбора проб, цвет соответствует стране.
1-сурет. Талданған S. Enteritidis геномдарының географиялық шығу тегі; шеңберлер сынама алынған орындарды білдіреді, түсі елге сәйкес келеді.
Sequencing reads were retrieved from the SRA database using the SRA Toolkit. Illumina reads were assembled with Shovill v1.4.2 [14] with read trimming enabled and an expected genome size of 4.8 Mb; Oxford Nanopore reads were assembled with Flye v2.9.6-b1802 [15] using the same expected genome size. Assembly quality was assessed with QUAST v5.3.0 [16]. Assemblies were retained only if total length was 4.0–6.5 Mb, N50 ≥ 10 kb, and the number of contigs ≥ 500 bp was below 1000. Isolate metadata and assembly quality metrics are provided in S1 Table.Прочтения получены из базы SRA с помощью SRA Toolkit. Прочтения Illumina собирали в Shovill v1.4.2 [14] с включённой обрезкой и ожидаемым размером генома 4,8 Мб; прочтения Oxford Nanopore — в Flye v2.9.6-b1802 [15] с тем же ожидаемым размером. Качество сборок оценивали в QUAST v5.3.0 [16]. Сборки сохраняли только при общей длине 4,0–6,5 Мб, N50 ≥ 10 т.п.н. и числе контигов ≥ 500 п.н. менее 1000. Метаданные изолятов и метрики качества сборок приведены в S1 Table.Оқулар SRA дерекқорынан SRA Toolkit көмегімен алынды. Illumina оқулары кесу қосулы күйде және күтілетін геном өлшемі 4,8 Мб болғанда Shovill v1.4.2 [14] бағдарламасында, Oxford Nanopore оқулары сол күтілетін өлшеммен Flye v2.9.6-b1802 [15] бағдарламасында жинақталды. Жинақтар сапасы QUAST v5.3.0 [16] арқылы бағаланды. Жинақтар жалпы ұзындығы 4,0–6,5 Мб, N50 ≥ 10 мың н.ж. және ұзындығы ≥ 500 н.ж. контигтер саны 1000-нан аз болғанда ғана сақталды. Изоляттар метадеректері мен жинақ сапасының көрсеткіштері S1 Table кестесінде берілген.
Bioinformatics AnalysisБиоинформатический анализБиоинформатикалық талдау
Serovars were predicted based on cgMLST using SISTR v1.1.3 [17]. Sequence types were determined with mlst v2.35.0 [18] (Salmonella enterica scheme) based on the PubMLST database [19]. Antimicrobial resistance genes were identified with StarAMR v0.12.3 [20] (ResFinder and PointFinder databases, organism Salmonella) and AMRFinderPlus v4.2.7 [21] DB version 2026-05-15.1 (organism Salmonella); virulence genes were identified with ABRicate v1.4.0 [22] (VFDB database [23]). Isolates carrying acquired genes or chromosomal point mutations associated with resistance to ≥3 antimicrobial classes were classified as having a multidrug-resistant (MDR) genotype, adapting Magiorakos et al. [24]. Sulfonamide and trimethoprim determinants were counted as one class (folate pathway inhibitors). Resistance markers for quaternary ammonium compounds, bleomycin, lincosamides, streptothricin and tylosin are listed in S1 Table but excluded from the count, as these agents are not used to treat Enterobacterales infections.Серовары предсказывали по cgMLST с помощью SISTR v1.1.3 [17]. Сиквенс-типы определяли программой mlst v2.35.0 [18] (схема Salmonella enterica) на основе базы PubMLST [19]. Гены антимикробной резистентности выявляли с помощью StarAMR v0.12.3 [20] (базы ResFinder и PointFinder, организм Salmonella) и AMRFinderPlus v4.2.7 [21], версия БД 2026-05-15.1 (организм Salmonella); гены вирулентности — с помощью ABRicate v1.4.0 [22] (база VFDB [23]). Изоляты, несущие приобретённые гены или хромосомные точечные мутации, связанные с устойчивостью к ≥3 классам антимикробных препаратов, относили к генотипу множественной лекарственной устойчивости (МЛУ) по адаптированным критериям Magiorakos и соавт. [24]. Детерминанты сульфаниламидов и триметоприма учитывали как один класс (ингибиторы фолатного пути). Маркеры устойчивости к четвертичным аммониевым соединениям, блеомицину, линкозамидам, стрептотрицину и тилозину приведены в S1 Table, но исключены из подсчёта, поскольку эти препараты не применяются для лечения инфекций, вызванных Enterobacterales.Серовар cgMLST негізінде SISTR v1.1.3 [17] арқылы болжанды. Секвенс-типтер PubMLST дерекқоры [19] негізінде mlst v2.35.0 [18] бағдарламасымен (Salmonella enterica схемасы) анықталды. Микробқа қарсы төзімділік гендері StarAMR v0.12.3 [20] (ResFinder және PointFinder дерекқорлары, организм Salmonella) және AMRFinderPlus v4.2.7 [21], ДҚ нұсқасы 2026-05-15.1 (организм Salmonella) арқылы, вируленттілік гендері ABRicate v1.4.0 [22] (VFDB дерекқоры [23]) арқылы анықталды. ≥3 микробқа қарсы класқа төзімділікпен байланысты жүре пайда болған гендерді немесе хромосомалық нүктелік мутацияларды алып жүретін изоляттар Magiorakos және авторлардың [24] бейімделген критерийлері бойынша көпдәрілік төзімділік (КДТ) генотипіне жатқызылды. Сульфаниламид пен триметоприм детерминанттары бір класс (фолат жолының тежегіштері) ретінде есептелді. Төрттік аммоний қосылыстарына, блеомицинге, линкозамидтерге, стрептотрицинге және тилозинге төзімділік маркерлері S1 Table кестесінде келтірілген, бірақ бұл препараттар Enterobacterales тудыратын инфекцияларды емдеуде қолданылмайтындықтан есепке қосылмады.
Core-genome alignment against the reference strain S. Enteritidis P125109 (GCA_000009505.1) was performed with Parsnp v2.1.5 [25], and recombinant regions were removed with Gubbins v3.4.3 [26]. A maximum-likelihood phylogenetic tree was inferred with IQ-TREE v3.1.2 [27] under the GTR+ASC model; branch support was assessed by ultrafast bootstrap [28] and SH-aLRT (1,000 replicates each). Pairwise genetic distances were calculated from the recombination-filtered polymorphic site alignment using snp-dists v0.8.2 [29]. NCBI Pathogen Detection data were used to assess the genetic relatedness inferred from the phylogenetic analysis. The phylogenetic tree was visualized using iTOL [30]. Isolate RU01 was used as an outgroup to root the phylogenetic tree and was subsequently omitted from the visualization to improve the clarity of the tree topology and branch length scale. Statistical analyses and data visualization were performed using R version 4.5.2 [31] using the ggplot2 package v4.0.3 [32]. Scripts and input tables are available at github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology.Выравнивание кор-генома относительно референсного штамма S. Enteritidis P125109 (GCA_000009505.1) выполняли в Parsnp v2.1.5 [25], рекомбинантные участки удаляли в Gubbins v3.4.3 [26]. Филогенетическое дерево методом максимального правдоподобия строили в IQ-TREE v3.1.2 [27] по модели GTR+ASC; поддержку ветвей оценивали сверхбыстрым бутстрепом [28] и SH-aLRT (по 1000 реплик). Попарные генетические дистанции рассчитывали по выравниванию полиморфных сайтов, очищенному от рекомбинации, с помощью snp-dists v0.8.2 [29]. Данные NCBI Pathogen Detection использовали для оценки генетического родства, выявленного филогенетическим анализом. Дерево визуализировали в iTOL [30]. Изолят RU01 использовали как внешнюю группу для укоренения дерева и затем исключили из визуализации для большей ясности топологии и шкалы длин ветвей. Статистический анализ и визуализацию выполняли в R версии 4.5.2 [31] с пакетом ggplot2 v4.0.3 [32]. Скрипты и входные таблицы доступны по адресу github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology.Кор-геномды S. Enteritidis P125109 (GCA_000009505.1) референстік штаммына туралау Parsnp v2.1.5 [25] бағдарламасында орындалып, рекомбинанттық аймақтар Gubbins v3.4.3 [26] арқылы жойылды. Ең жоғары ықтималдық әдісімен филогенетикалық ағаш IQ-TREE v3.1.2 [27] бағдарламасында GTR+ASC моделі бойынша құрылды; бұтақтардың қолдауы жылдам бутстреп [28] және SH-aLRT (әрқайсысы 1000 репликадан) арқылы бағаланды. Жұптық генетикалық қашықтықтар рекомбинациядан тазартылған полиморфты сайттар туралауы бойынша snp-dists v0.8.2 [29] көмегімен есептелді. Филогенетикалық талдау арқылы анықталған генетикалық туыстықты бағалау үшін NCBI Pathogen Detection деректері пайдаланылды. Ағаш iTOL [30] арқылы визуализацияланды. RU01 изоляты ағашты тамырландыру үшін сыртқы топ ретінде қолданылып, ағаш топологиясы мен бұтақ ұзындығы шкаласының айқындығын арттыру үшін кейіннен визуализациядан алынып тасталды. Статистикалық талдау мен визуализация R 4.5.2 нұсқасында [31] ggplot2 v4.0.3 пакетімен [32] орындалды. Скриптер мен кіріс кестелері github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology мекенжайында қолжетімді.
ResultsРезультатыНәтижелер
Phylogenetic analysis of S. Enteritidis isolatesФилогенетический анализ изолятов S. EnteritidisS. Enteritidis изоляттарының филогенетикалық талдауы
In this study, whole-genome sequencing data from Kazakhstani S. Enteritidis isolates were used for comparative genomic analysis. We hypothesized that Kazakhstani isolates would exhibit phylogenetic relatedness to isolates from neighboring countries that share land borders with Kazakhstan and maintain established trade relationships involving poultry and poultry products.В настоящем исследовании для сравнительного геномного анализа использованы данные полногеномного секвенирования казахстанских изолятов S. Enteritidis. Мы предполагали, что казахстанские изоляты окажутся филогенетически родственны изолятам соседних стран, имеющих с Казахстаном сухопутную границу и устойчивые торговые связи, включающие птицу и продукцию птицеводства.Осы зерттеуде салыстырмалы геномдық талдау үшін қазақстандық S. Enteritidis изоляттарының толық геномдық секвенирлеу деректері пайдаланылды. Қазақстандық изоляттардың Қазақстанмен құрлықтық шекарасы бар әрі құс пен құс өнімдерін қамтитын тұрақты сауда байланысын ұстанатын көрші елдердің изоляттарына филогенетикалық тұрғыда туыс болатынын болжадық.
Clades were defined as monophyletic groups with ultrafast bootstrap support ≥ 95%. Four major clades (C1–C4) were identified in the phylogenetic tree (Fig. 2).Кладами считали монофилетические группы с поддержкой сверхбыстрого бутстрепа ≥ 95%. В филогенетическом дереве выявлены четыре основные клады (C1–C4) (рис. 2).Клада деп жылдам бутстреп қолдауы ≥ 95% болатын монофилетикалық топтар есептелді. Филогенетикалық ағашта төрт негізгі клада (C1–C4) анықталды (2-сурет).
The reference genome was removed from the phylogenetic tree visualization after tree construction. Isolate RU01 from the Russian Federation did not belong to any of the four identified clades and exhibited an average pairwise genetic distance of 1,866 SNPs from the remaining isolates.Референсный геном удалён из визуализации дерева после его построения. Изолят RU01 из Российской Федерации не вошёл ни в одну из четырёх выявленных клад и отстоял от остальных изолятов в среднем на 1866 SNP.Референстік геном ағаш құрылғаннан кейін визуализациядан алынып тасталды. Ресей Федерациясынан алынған RU01 изоляты анықталған төрт кладаның ешқайсысына кірмеді әрі қалған изоляттардан орташа 1866 SNP қашықтықта болды.
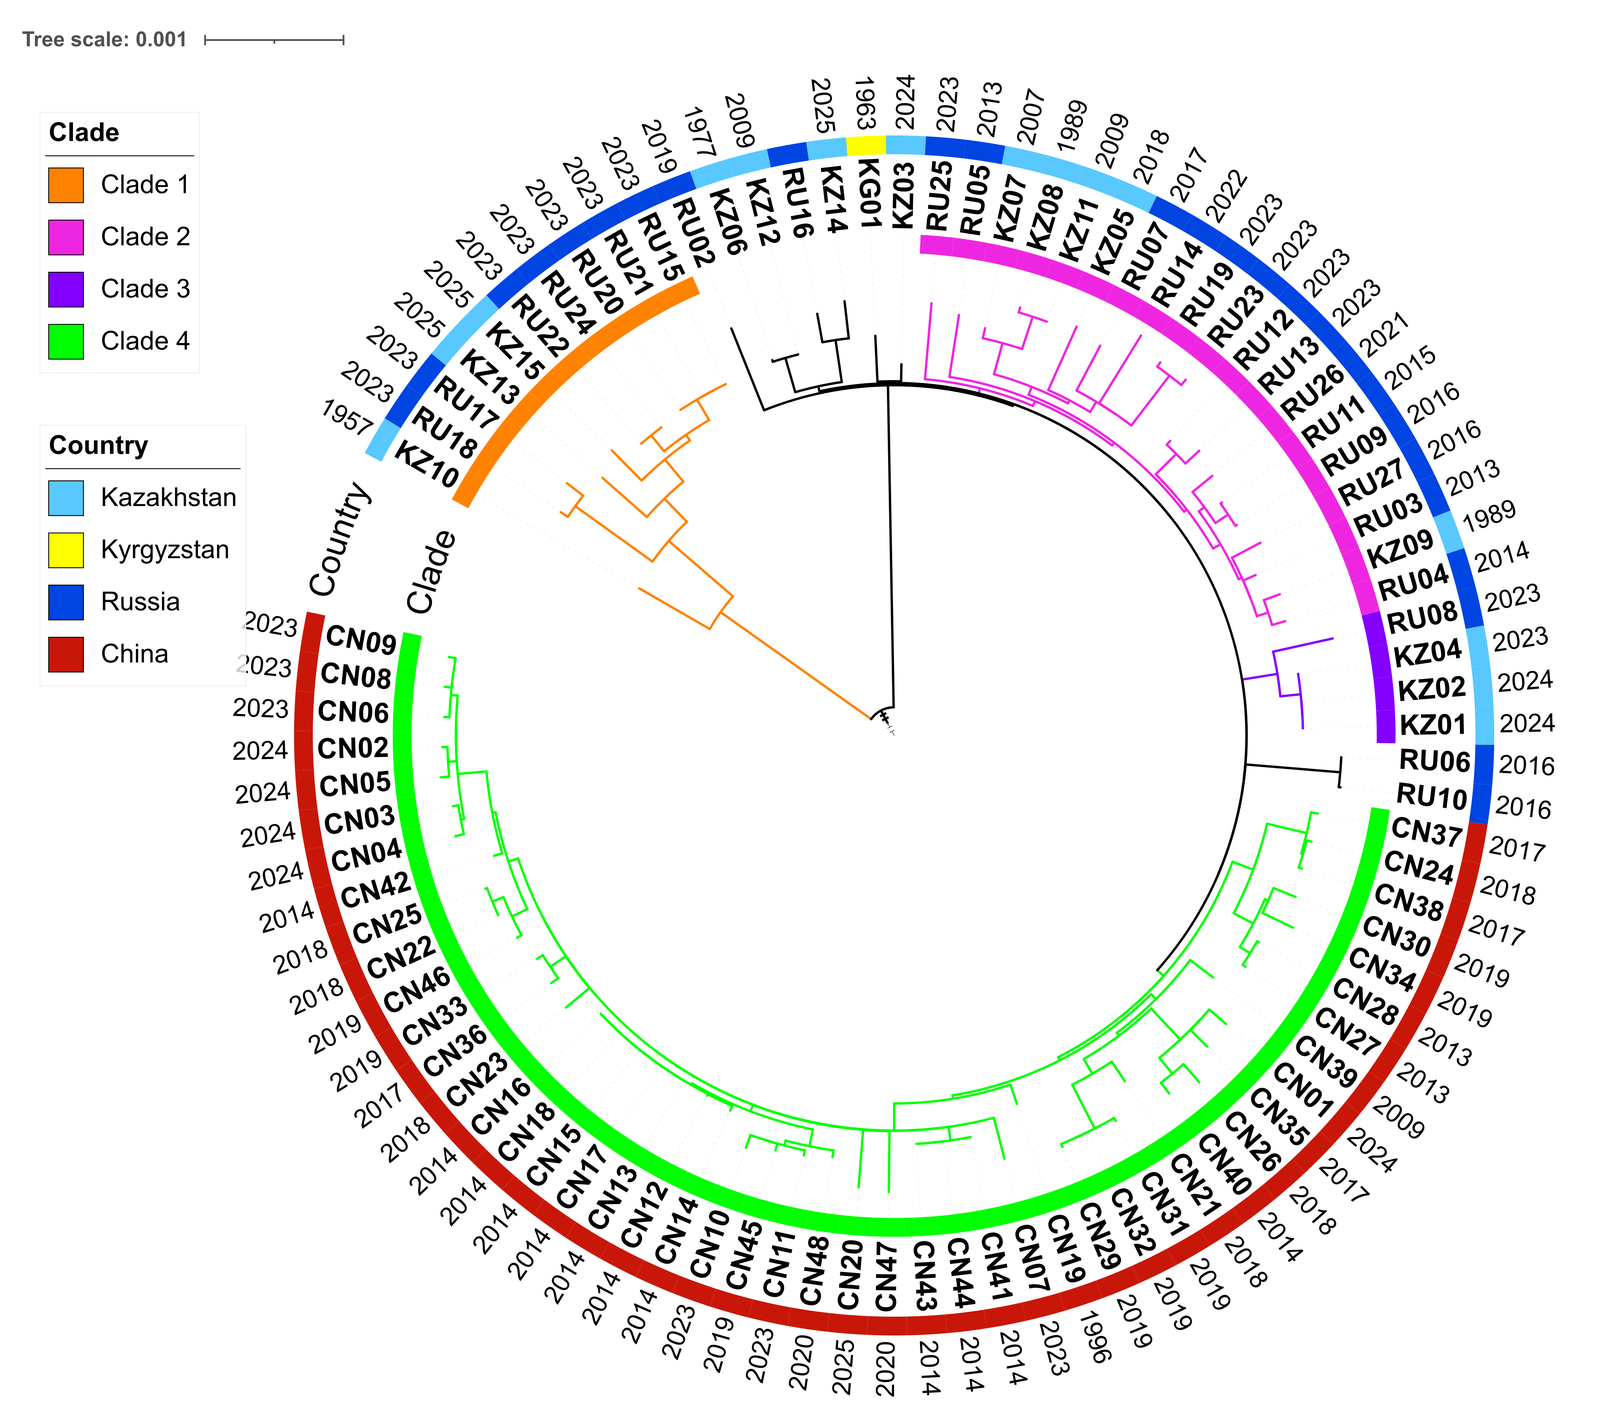
Fig. 2. Maximum likelihood tree of 91 S. Enteritidis genomes; node circles indicate ultrafast bootstrap support ≥95%, the inner strip shows clades C1–C4, the outer strip the country of origin, and the numbers indicate the year of isolation.
Рис. 2. Дерево максимального правдоподобия для 91 генома S. Enteritidis; кружки в узлах обозначают поддержку сверхбыстрого бутстрепа ≥95%, внутреннее кольцо — клады C1–C4, внешнее — страну происхождения, числа — год выделения.
2-сурет. 91 S. Enteritidis геномы үшін ең жоғары ықтималдық ағашы; түйіндердегі шеңберлер жылдам бутстреп қолдауы ≥95% екенін білдіреді, ішкі жолақ C1–C4 кладаларын, сыртқы жолақ шығу елін, сандар бөліп алынған жылды көрсетеді.
In the resulting phylogenetic tree, Kazakhstani isolates did not form a single distinct cluster but were distributed across three clades together with Russian isolates. Chinese isolates formed a separate clade, designated C4.В построенном дереве казахстанские изоляты не образовали единого обособленного кластера, а распределились по трём кладам вместе с российскими. Китайские изоляты сформировали отдельную кладу, обозначенную C4.Құрылған ағашта қазақстандық изоляттар біртұтас оқшау кластер түзбей, ресейлік изоляттармен бірге үш кладаға таралды. Қытай изоляттары C4 деп белгіленген жеке клада құрады.
Isolates KZ03, KZ06, KZ12, and KZ14 did not belong to any of the four identified clades. According to NCBI Pathogen Detection [33], KZ06 and KZ12 belonged to SNP cluster PDS000274801.1, which was comprised of Kazakhstani isolates. Isolate KZ14 belonged to SNP cluster PDS000084711.702, with its closest related isolates originating from the United States and the United Kingdom. SNP cluster PDS000271162.22, which included isolate KZ03, exhibited broad geographical diversity, comprising genomes from Europe, Africa, and Russia.Изоляты KZ03, KZ06, KZ12 и KZ14 не вошли ни в одну из четырёх выявленных клад. По данным NCBI Pathogen Detection [33], KZ06 и KZ12 относились к SNP-кластеру PDS000274801.1, составленному из казахстанских изолятов. Изолят KZ14 принадлежал SNP-кластеру PDS000084711.702, ближайшие родственные изоляты которого происходят из США и Великобритании. SNP-кластер PDS000271162.22, включавший изолят KZ03, отличался широким географическим разнообразием и объединял геномы из Европы, Африки и России.KZ03, KZ06, KZ12 және KZ14 изоляттары анықталған төрт кладаның ешқайсысына кірмеді. NCBI Pathogen Detection деректері бойынша [33], KZ06 және KZ12 қазақстандық изоляттардан құралған PDS000274801.1 SNP-кластеріне жатты. KZ14 изоляты PDS000084711.702 SNP-кластеріне кірді, оның ең жақын туыс изоляттары АҚШ пен Ұлыбританиядан шыққан. KZ03 изоляты кірген PDS000271162.22 SNP-кластері кең географиялық әртүрлілікпен ерекшеленіп, Еуропа, Африка және Ресей геномдарын біріктірді.
MLST analysis identified isolates RU01, RU18, and RU23 as single-locus variants (SLVs) of ST11, corresponding to ST136, ST10712, and ST10717, respectively. All remaining genomes were assigned to ST11.MLST-анализ показал, что изоляты RU01, RU18 и RU23 являются однолокусными вариантами (SLV) ST11 и соответствуют ST136, ST10712 и ST10717 соответственно. Все остальные геномы отнесены к ST11.MLST талдауы RU01, RU18 және RU23 изоляттарының ST11-дің бірлокусты нұсқалары (SLV) екенін көрсетті әрі олар тиісінше ST136, ST10712 және ST10717-ге сәйкес келді. Қалған барлық геном ST11-ге жатқызылды.
Pairwise SNP distances varied considerably among isolates from different countries. Chinese isolates exhibited relatively low genetic diversity, with a mean pairwise distance of 58 SNPs and a maximum of 111 SNPs. In contrast, maximum pairwise distances among Russian isolates (excluding RU01) and Kazakhstani isolates reached 486 and 466 SNPs, respectively. For 12 of the 15 Kazakhstani isolates, the closest genome originated from Russia, whereas for the remaining three, the closest genome originated from China, with SNP distances to the nearest Chinese genomes being only 3–4 SNPs smaller than those to the nearest Russian genomes. The minimum intercountry genetic distance was 18 SNPs, observed between isolates KZ09 and RU04.Попарные SNP-дистанции существенно различались между изолятами из разных стран. Китайские изоляты отличались относительно низким генетическим разнообразием: среднее попарное расстояние 58 SNP, максимальное — 111 SNP. Напротив, максимальные попарные дистанции среди российских (без RU01) и казахстанских изолятов достигали 486 и 466 SNP соответственно. Для 12 из 15 казахстанских изолятов ближайший геном происходил из России, для остальных трёх — из Китая, причём SNP-дистанции до ближайших китайских геномов были меньше, чем до ближайших российских, лишь на 3–4 SNP. Минимальная межстрановая генетическая дистанция составила 18 SNP — между изолятами KZ09 и RU04.Жұптық SNP қашықтықтары әртүрлі елдердің изоляттары арасында айтарлықтай ерекшеленді. Қытай изоляттары генетикалық әртүрлілігі салыстырмалы түрде төмен болды: орташа жұптық қашықтық 58 SNP, ең үлкені 111 SNP. Керісінше, ресейлік (RU01-ден басқа) және қазақстандық изоляттар арасындағы ең үлкен жұптық қашықтық тиісінше 486 және 466 SNP-ға жетті. 15 қазақстандық изоляттың 12-сі үшін ең жақын геном Ресейден, қалған үшеуі үшін Қытайдан шыққан, бұл ретте ең жақын қытай геномдарына дейінгі SNP қашықтығы ең жақын ресей геномдарына дейінгіден тек 3–4 SNP-ға аз болды. Елдер арасындағы ең аз генетикалық қашықтық 18 SNP болды — KZ09 және RU04 изоляттары арасында.
In silico antimicrobial resistance predictionПредсказание антимикробной резистентности in silicoМикробқа қарсы төзімділікті in silico болжау
Antimicrobial resistance genes conferring resistance to three or more classes of antibiotics were identified in 36 of 91 isolates (39.6%), indicating genotypic multidrug resistance (MDR) profiles. An important distinction is that MDR is primarily a phenotypic classification, whereas whole-genome sequencing identifies genetic determinants associated with antimicrobial resistance. Of these 36 isolates, 34 (94.4%) belonged to the Chinese clade. No genetic determinants associated with multidrug resistance were detected among the Kazakhstani isolates.Гены антимикробной резистентности, обеспечивающие устойчивость к трём и более классам антибиотиков, выявлены у 36 из 91 изолята (39,6%), что указывает на генотипические профили множественной лекарственной устойчивости (МЛУ). Важно учитывать, что МЛУ — прежде всего фенотипическая классификация, тогда как полногеномное секвенирование выявляет генетические детерминанты, связанные с антимикробной резистентностью. Из этих 36 изолятов 34 (94,4%) относились к китайской кладе. Среди казахстанских изолятов генетических детерминант множественной лекарственной устойчивости не обнаружено.Антибиотиктердің үш және одан көп класына төзімділік беретін микробқа қарсы төзімділік гендері 91 изоляттың 36-сында (39,6%) анықталды, бұл көпдәрілік төзімділіктің (КДТ) генотиптік профильдерін көрсетеді. КДТ-ның ең алдымен фенотиптік жіктеу екенін, ал толық геномдық секвенирлеу микробқа қарсы төзімділікпен байланысты генетикалық детерминанттарды анықтайтынын ескеру маңызды. Осы 36 изоляттың 34-і (94,4%) қытай кладасына жатты. Қазақстандық изоляттар арасында көпдәрілік төзімділіктің генетикалық детерминанттары табылмады.
A total of 29 antimicrobial resistance genes and resistance-associated mutations were identified, representing resistance to seven classes of antimicrobial agents (Fig. 3). The greatest diversity of resistance markers was observed for quinolones (n = 9).Всего выявлено 29 генов антимикробной резистентности и ассоциированных с устойчивостью мутаций, отражающих устойчивость к семи классам антимикробных препаратов (рис. 3). Наибольшее разнообразие маркеров резистентности отмечено для хинолонов (n = 9).Жиыны микробқа қарсы препараттардың жеті класына төзімділікті көрсететін 29 микробқа қарсы төзімділік гені мен төзімділікпен байланысты мутация анықталды (3-сурет). Төзімділік маркерлерінің ең үлкен әртүрлілігі хинолондарға қатысты байқалды (n = 9).
The virulence factor repertoire was highly conserved, with genes associated with Salmonella pathogenicity islands SPI-1, SPI-2, SPI-3, SPI-4, and SPI-5 detected in all isolates. The number of virulence factor (VF) genes ranged from 153 to 166 per genome.Репертуар факторов вирулентности оказался высококонсервативным: гены, связанные с островами патогенности Salmonella SPI-1, SPI-2, SPI-3, SPI-4 и SPI-5, обнаружены у всех изолятов. Число генов факторов вирулентности (VF) составляло от 153 до 166 на геном.Вируленттілік факторларының репертуары жоғары консервативті болды: Salmonella-ның SPI-1, SPI-2, SPI-3, SPI-4 және SPI-5 патогендік аралдарымен байланысты гендер барлық изоляттан табылды. Вируленттілік факторы (VF) гендерінің саны бір геномға шаққанда 153-тен 166-ға дейін болды.
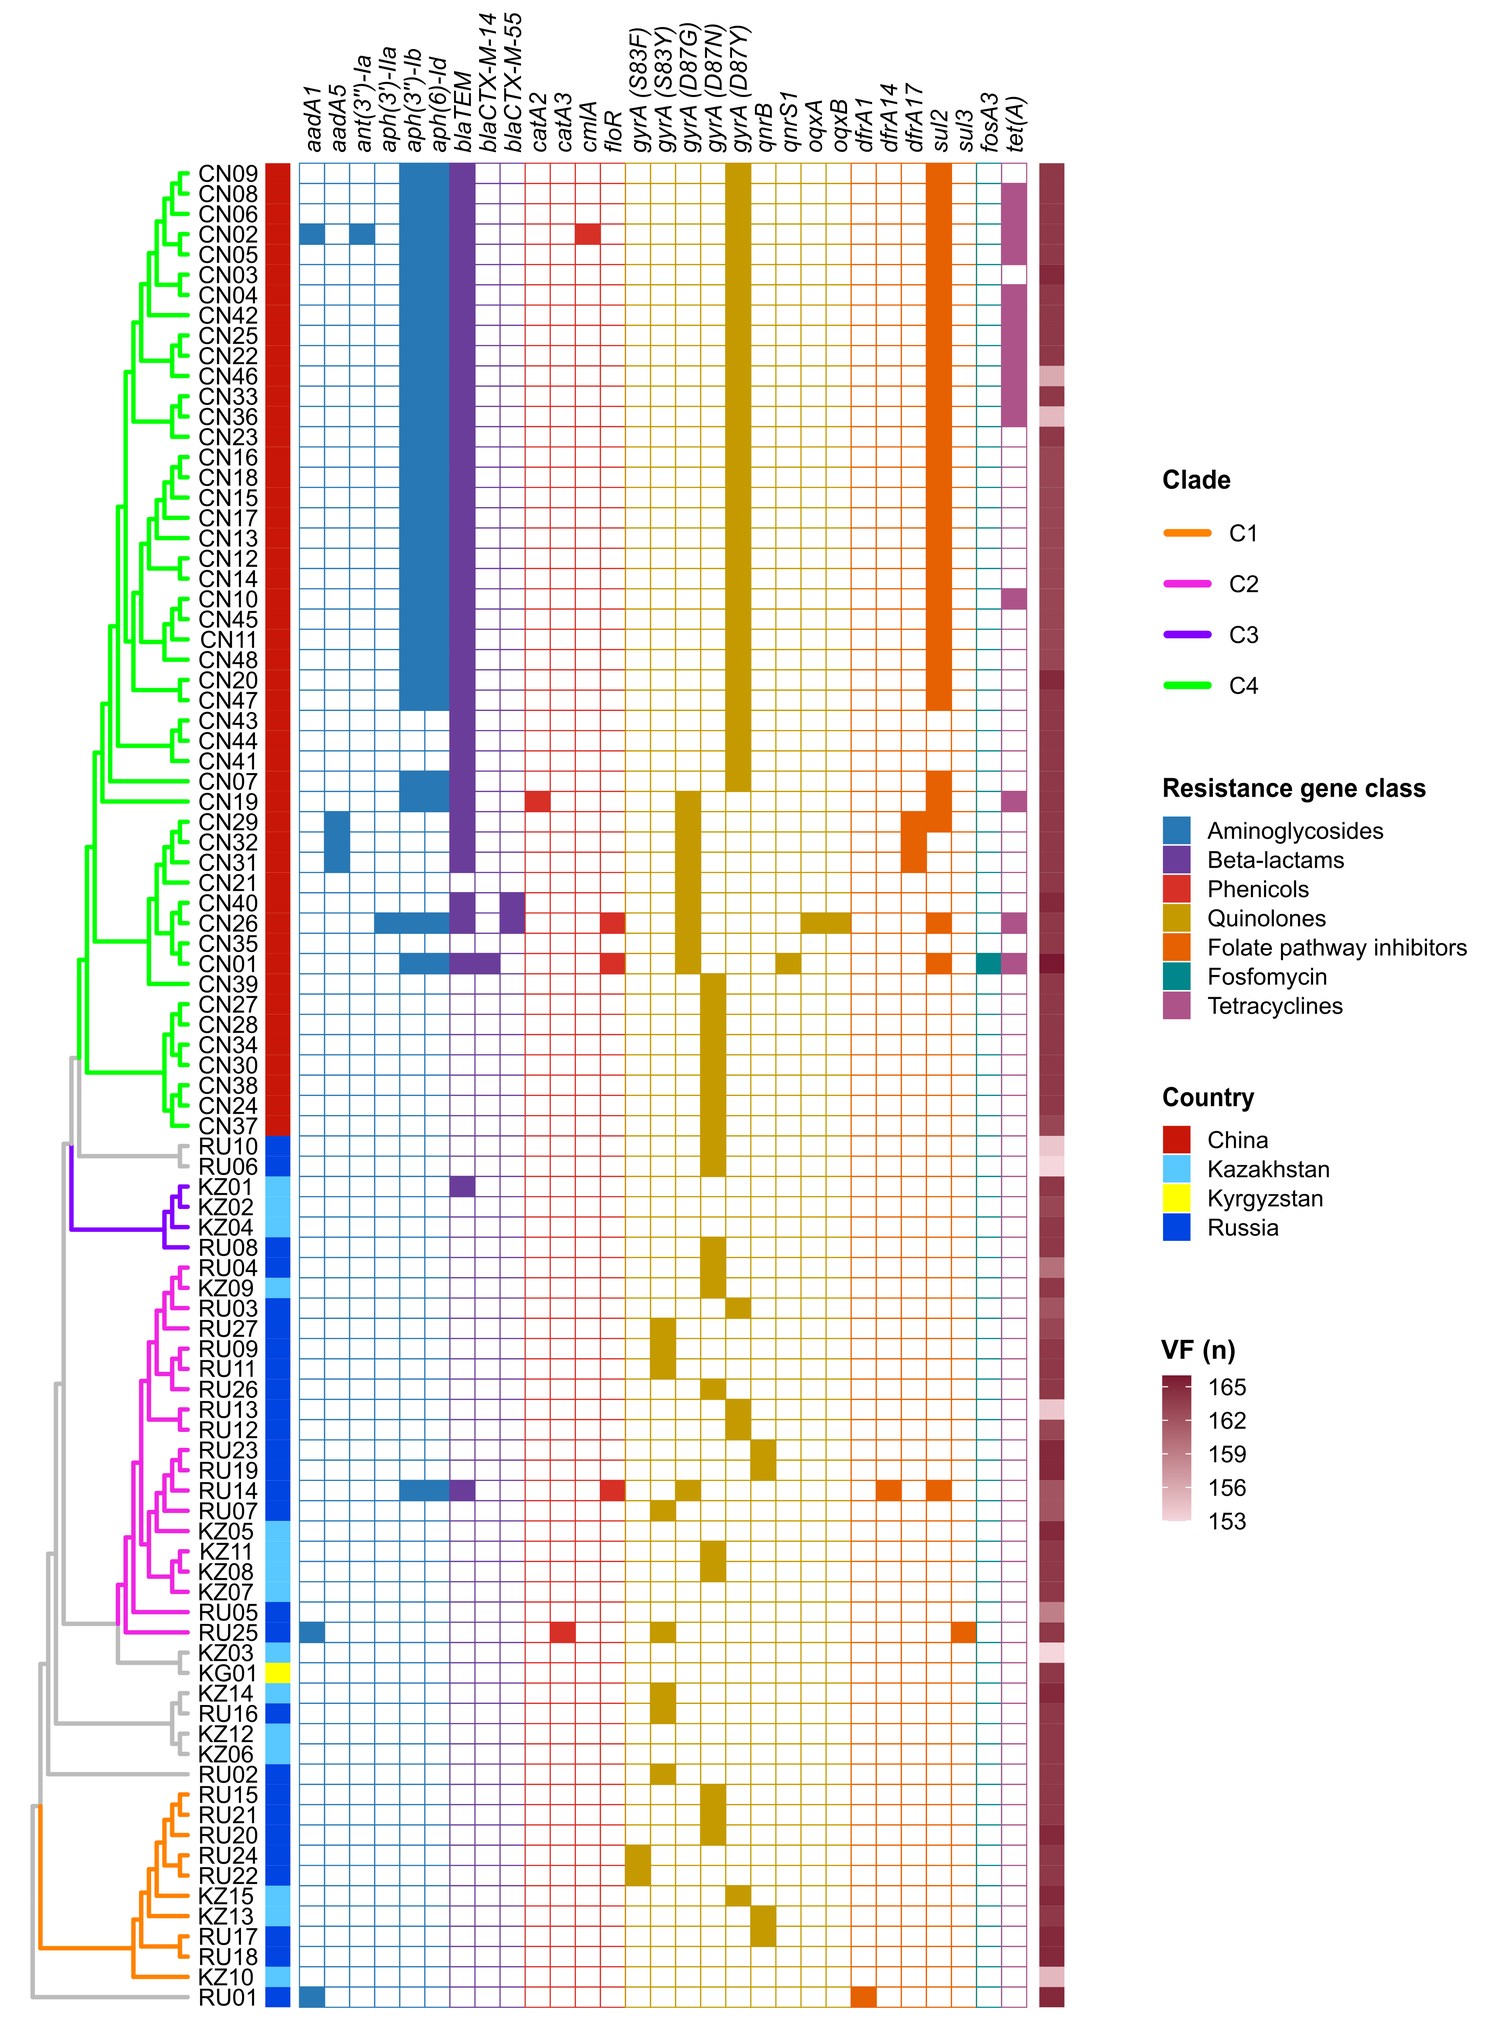
Fig. 3. Antimicrobial resistance and virulence gene content across 91 S. Enteritidis genomes; rows are ordered according to the phylogeny, columns show resistance genes grouped by antimicrobial class, and VF indicates the number of virulence factor genes per genome.
Рис. 3. Состав генов антимикробной резистентности и вирулентности у 91 генома S. Enteritidis; строки упорядочены согласно филогении, столбцы — гены резистентности, сгруппированные по классам антимикробных препаратов, VF — число генов факторов вирулентности на геном.
3-сурет. 91 S. Enteritidis геномындағы микробқа қарсы төзімділік және вируленттілік гендерінің құрамы; жолдар филогенияға сәйкес реттелген, бағандар микробқа қарсы препараттар класы бойынша топталған төзімділік гендерін көрсетеді, VF — бір геномға шаққандағы вируленттілік факторы гендерінің саны.
The greatest diversity of antimicrobial resistance determinants was observed for quinolones, which inhibit bacterial DNA gyrase and topoisomerase IV. Nine distinct resistance markers were identified, including five amino acid substitution variants in gyrA, encoding the A subunit of DNA gyrase, and four genes associated with plasmid-mediated resistance or efflux mechanisms. Mutations in gyrA were detected in 74 of 91 isolates. The most prevalent acquired resistance gene was blaTEM (40/91), whereas the most frequent resistance-associated mutation was gyrA D87Y (35/91) (Fig. 4).Наибольшее разнообразие детерминант антимикробной резистентности отмечено для хинолонов, подавляющих бактериальную ДНК-гиразу и топоизомеразу IV. Выявлено девять различных маркеров устойчивости, в том числе пять вариантов аминокислотных замен в gyrA, кодирующем субъединицу A ДНК-гиразы, и четыре гена, связанных с плазмидной резистентностью или механизмами эффлюкса. Мутации в gyrA обнаружены у 74 из 91 изолята. Наиболее распространённым приобретённым геном резистентности был blaTEM (40/91), а самой частой ассоциированной с устойчивостью мутацией — gyrA D87Y (35/91) (рис. 4).Микробқа қарсы төзімділік детерминанттарының ең үлкен әртүрлілігі бактериялық ДНҚ-гиразаны және IV топоизомеразаны тежейтін хинолондарға қатысты байқалды. Тоғыз түрлі төзімділік маркері анықталды, оның ішінде ДНҚ-гиразаның A суббірлігін кодтайтын gyrA-дағы бес амин қышқылы алмасу нұсқасы және плазмидалық төзімділікпен немесе эффлюкс механизмдерімен байланысты төрт ген. gyrA-дағы мутациялар 91 изоляттың 74-інде табылды. Ең кең тараған жүре пайда болған төзімділік гені blaTEM (40/91), ал ең жиі кездескен төзімділікпен байланысты мутация gyrA D87Y (35/91) болды (4-сурет).
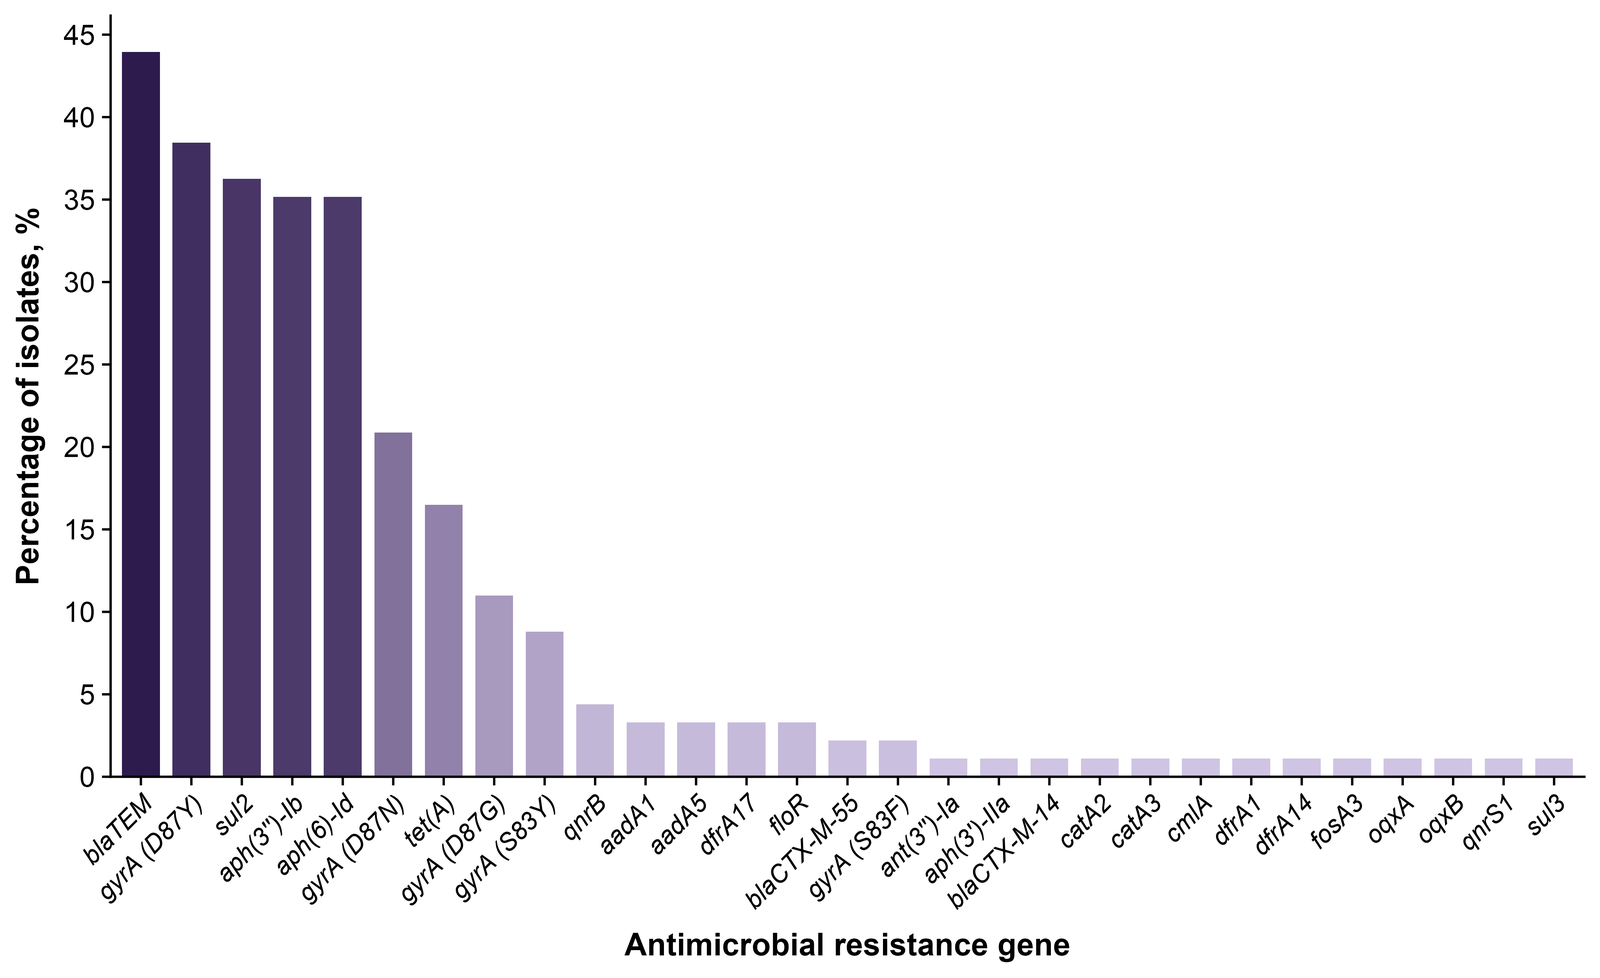
Fig. 4. Frequency of antimicrobial resistance determinants among 91 S. Enteritidis genomes; color intensity is proportional to frequency.
Рис. 4. Частота детерминант антимикробной резистентности среди 91 генома S. Enteritidis; интенсивность цвета пропорциональна частоте.
4-сурет. 91 S. Enteritidis геномы арасындағы микробқа қарсы төзімділік детерминанттарының жиілігі; түс қанықтығы жиілікке тура пропорционал.
The blaTEM gene, encoding a narrow-spectrum β-lactamase, was detected in 40 of 91 isolates. For some detections, the specific allele could not be determined because the identified sequences covered only a portion of the gene. Genes encoding extended-spectrum β-lactamases (ESBLs) were detected in a small number of isolates: blaCTX-M-14 (1/91) and blaCTX-M-55 (2/91). Two of the three isolates carrying ESBL genes also harbored resistance determinants associated with quinolones and aminoglycosides, consistent with previous reports [34].Ген blaTEM, кодирующий β-лактамазу узкого спектра, обнаружен у 40 из 91 изолята. В части случаев конкретный аллель определить не удалось, поскольку выявленные последовательности покрывали лишь часть гена. Гены β-лактамаз расширенного спектра (ESBL) найдены у небольшого числа изолятов: blaCTX-M-14 (1/91) и blaCTX-M-55 (2/91). Два из трёх изолятов с генами ESBL несли также детерминанты устойчивости к хинолонам и аминогликозидам, что согласуется с ранее опубликованными данными [34].Тар спектрлі β-лактамазаны кодтайтын blaTEM гені 91 изоляттың 40-ында табылды. Кейбір жағдайда нақты аллельді анықтау мүмкін болмады, себебі табылған тізбектер геннің бір бөлігін ғана қамтыды. Кеңейтілген спектрлі β-лактамаза (ESBL) гендері изоляттардың аз санында анықталды: blaCTX-M-14 (1/91) және blaCTX-M-55 (2/91). ESBL гендерін алып жүрген үш изоляттың екеуі хинолондар мен аминогликозидтерге төзімділік детерминанттарын да иеленді, бұл бұрын жарияланған деректерге сәйкес келеді [34].
In 15 of 91 isolates (16.5%) belonging to clade C4 (Fig. 2), characteristic combinations of antimicrobial resistance genes, including sul2, aph(3″)-Ib, aph(6)-Id, blaTEM, and tet(A), were identified. These combinations are consistent with resistance gene profiles reported in S. enterica isolates circulating in China [35].У 15 из 91 изолята (16,5%), относящихся к кладе C4 (рис. 2), выявлены характерные комбинации генов антимикробной резистентности, включая sul2, aph(3″)-Ib, aph(6)-Id, blaTEM и tet(A). Эти комбинации соответствуют профилям генов устойчивости, описанным у изолятов S. enterica, циркулирующих в Китае [35].C4 кладасына жататын 91 изоляттың 15-інде (16,5%) (2-сурет) микробқа қарсы төзімділік гендерінің тән тіркесімдері, оның ішінде sul2, aph(3″)-Ib, aph(6)-Id, blaTEM және tet(A) анықталды. Бұл тіркесімдер Қытайда айналымдағы S. enterica изоляттарында сипатталған төзімділік гендерінің профильдеріне сәйкес келеді [35].
DiscussionОбсуждениеТалқылау
The main limitation of the phylogenetic analysis was the lack of a representative dataset due to the limited availability of genomic data from Kazakhstani isolates in public databases. Consequently, the present study does not provide a comprehensive characterization of the population structure of S. Enteritidis in Kazakhstan. The available Kazakhstani genomes span the period from 1957 to 2025, with nearly half originating from before 2010, whereas the Chinese and Russian isolates were predominantly collected in more recent years. Furthermore, most publicly available Kazakhstani genomes were not derived from poultry or poultry products; therefore, the contribution of poultry production to the dissemination of antimicrobial-resistant isolates in Kazakhstan could not be assessed in this study. Reliable reconstruction of the transmission pathways of S. Enteritidis requires systematic accumulation of genomic data and their integration with epidemiological surveillance findings.Основным ограничением филогенетического анализа стало отсутствие представительной выборки из-за ограниченной доступности геномных данных казахстанских изолятов в публичных базах. Поэтому настоящее исследование не даёт всесторонней характеристики популяционной структуры S. Enteritidis в Казахстане. Доступные казахстанские геномы охватывают период с 1957 по 2025 год, причём почти половина получена до 2010 года, тогда как китайские и российские изоляты собраны преимущественно в последние годы. Кроме того, большинство общедоступных казахстанских геномов получены не от птицы и не из продукции птицеводства, поэтому вклад птицеводства в распространение резистентных изолятов в Казахстане в данной работе оценить не удалось. Надёжная реконструкция путей передачи S. Enteritidis требует систематического накопления геномных данных и их интеграции с результатами эпидемиологического надзора.Филогенетикалық талдаудың негізгі шектеуі — қазақстандық изоляттардың геномдық деректері жария дерекқорларда шектеулі болғандықтан өкілдік іріктеменің жоқтығы. Сондықтан осы зерттеу Қазақстандағы S. Enteritidis популяциялық құрылымының жан-жақты сипаттамасын бермейді. Қолжетімді қазақстандық геномдар 1957-2025 жылдар кезеңін қамтиды, оның ішінде шамамен жартысы 2010 жылға дейін алынған, ал қытай және ресей изоляттары негізінен соңғы жылдары жиналған. Сонымен қатар жария қолжетімді қазақстандық геномдардың көпшілігі құстан немесе құс өнімдерінен алынбаған, сондықтан Қазақстанда төзімді изоляттардың таралуына құс шаруашылығының қосқан үлесін бұл жұмыста бағалау мүмкін болмады. S. Enteritidis берілу жолдарын сенімді қайта құру геномдық деректерді жүйелі жинақтауды және оларды эпидемиологиялық қадағалау нәтижелерімен біріктіруді талап етеді.
Nevertheless, the findings of this study may provide a foundation for further investigations into the population structure of S. Enteritidis in the region.Тем не менее полученные результаты могут послужить основой для дальнейшего изучения популяционной структуры S. Enteritidis в регионе.Дегенмен алынған нәтижелер өңірдегі S. Enteritidis популяциялық құрылымын одан әрі зерделеуге негіз болуы мүмкін.
Salmonella Enteritidis exhibits a highly clonal population structure and relatively low genetic diversity. The vast majority of S. Enteritidis isolates worldwide belong to sequence type ST11, as demonstrated by numerous studies [36–38].Salmonella Enteritidis отличается высокой клональностью популяционной структуры и относительно низким генетическим разнообразием. Подавляющее большинство изолятов S. Enteritidis в мире относится к сиквенс-типу ST11, что показано в многочисленных исследованиях [36–38].Salmonella Enteritidis популяциялық құрылымының жоғары клоналдығымен және генетикалық әртүрлілігінің салыстырмалы түрде төмендігімен ерекшеленеді. Әлемдегі S. Enteritidis изоляттарының басым көпшілігі ST11 секвенс-типіне жатады, бұл көптеген зерттеуде көрсетілген [36–38].
In the present study, 97% of the isolates were assigned to ST11, highlighting the limited discriminatory power of conventional multilocus sequence typing (MLST) for resolving the genetic diversity within this serovar. Therefore, phylogenetic clades were delineated based on the topology of the phylogenetic tree.В настоящем исследовании 97% изолятов отнесены к ST11, что подчёркивает ограниченную разрешающую способность классического мультилокусного сиквенс-типирования (MLST) для оценки генетического разнообразия внутри этого серовара. Поэтому филогенетические клады выделяли по топологии дерева.Осы зерттеуде изоляттардың 97%-ы ST11-ге жатқызылды, бұл осы серовар ішіндегі генетикалық әртүрлілікті бағалауда классикалық мультилокусты секвенс-типтеудің (MLST) ажырату қабілетінің шектеулі екенін көрсетеді. Сондықтан филогенетикалық кладалар ағаш топологиясы бойынша бөлінді.
Kazakhstani isolates were distributed across three clades and exhibited genetic relatedness to Russian genomes. These findings do not support the hypothesis of a single Kazakhstan-specific phylogenetic lineage and are consistent with the possibility of multiple independent introductions of S. Enteritidis into Kazakhstan.Казахстанские изоляты распределились по трём кладам и обнаружили генетическое родство с российскими геномами. Эти данные не подтверждают гипотезу о единой специфичной для Казахстана филогенетической линии и согласуются с возможностью многократных независимых заносов S. Enteritidis в страну.Қазақстандық изоляттар үш кладаға таралып, ресейлік геномдармен генетикалық туыстық көрсетті. Бұл деректер Қазақстанға тән біртұтас филогенетикалық тармақ туралы болжамды қолдамайды әрі S. Enteritidis-тің елге бірнеше рет тәуелсіз енуі ықтималдығына сәйкес келеді.
For most Kazakhstani isolates, the genetic relatedness to Russian isolates inferred from the phylogenetic analysis was also supported by NCBI Pathogen Detection data, which provide comparisons against a substantially broader collection of deposited genomes. This suggests that the observed relationships were not solely attributable to the composition of the study dataset. However, isolates KZ10, KZ13, and KZ15, which clustered with Russian genomes in the phylogenetic tree, were assigned by NCBI Pathogen Detection to SNP clusters predominantly comprising isolates from the United Kingdom and the United States. This finding highlights the geographical limitations of the study dataset, which did not include closely related isolates from other countries.Для большинства казахстанских изолятов выявленное филогенетическим анализом родство с российскими изолятами подтверждалось и данными NCBI Pathogen Detection, которые сопоставляют геном с существенно более широкой коллекцией депонированных последовательностей. Это говорит о том, что наблюдаемые связи не объясняются одним лишь составом нашей выборки. Однако изоляты KZ10, KZ13 и KZ15, группировавшиеся с российскими геномами в дереве, отнесены NCBI Pathogen Detection к SNP-кластерам, преимущественно состоящим из изолятов Великобритании и США. Это подчёркивает географическую ограниченность использованной выборки, в которую не вошли близкородственные изоляты других стран.Қазақстандық изоляттардың көпшілігі үшін филогенетикалық талдау анықтаған ресейлік изоляттармен туыстық NCBI Pathogen Detection деректерімен де расталды; бұл ресурс геномды депонирленген тізбектердің айтарлықтай кең жинағымен салыстырады. Бұл байқалған байланыстардың тек біздің іріктеме құрамымен түсіндірілмейтінін көрсетеді. Алайда ағашта ресейлік геномдармен топталған KZ10, KZ13 және KZ15 изоляттарын NCBI Pathogen Detection негізінен Ұлыбритания мен АҚШ изоляттарынан тұратын SNP-кластерлерге жатқызды. Бұл пайдаланылған іріктеменің географиялық шектеулі екенін көрсетеді, өйткені оған басқа елдердің жақын туыс изоляттары кірмеген.
The greater genetic diversity observed among Kazakhstani and Russian isolates compared with Chinese isolates likely reflects differences in temporal coverage and sampling strategies rather than genuine differences in the population structures of S. Enteritidis across these countries.Более высокое генетическое разнообразие казахстанских и российских изолятов по сравнению с китайскими, вероятно, отражает различия во временном охвате и стратегиях отбора, а не истинные различия популяционной структуры S. Enteritidis в этих странах.Қазақстандық және ресейлік изоляттардың қытайлықтармен салыстырғанда генетикалық әртүрлілігінің жоғары болуы, бәлкім, осы елдердегі S. Enteritidis популяциялық құрылымының шынайы айырмашылығын емес, уақыттық қамту мен іріктеу стратегияларындағы айырмашылықты көрсетеді.
Increasing antimicrobial resistance remains a major concern in both clinical medicine and livestock production. This issue is particularly relevant for serovars with highly clonal population structures, as the dissemination of resistant clones may facilitate the persistence and spread of antimicrobial resistance determinants within bacterial populations.Рост антимикробной резистентности остаётся серьёзной проблемой как клинической медицины, так и животноводства. Особенно это актуально для сероваров с высокой клональностью популяционной структуры, поскольку распространение устойчивых клонов может способствовать закреплению и распространению детерминант резистентности в бактериальных популяциях.Микробқа қарсы төзімділіктің артуы клиникалық медицина мен мал шаруашылығы үшін елеулі мәселе болып қала береді. Бұл популяциялық құрылымы жоғары клоналды сероварлар үшін ерекше маңызды, себебі төзімді клондардың таралуы бактериялық популяцияларда төзімділік детерминанттарының тұрақтануына және таралуына ықпал етуі мүмкін.
Quinolones and third- and fourth-generation cephalosporins are classified by the World Health Organization (WHO) among the highest-priority critically important antimicrobials (HPCIAs) [39]. These antimicrobial agents remain important treatment options for severe salmonellosis, and in some clinical circumstances, therapeutic alternatives may be limited. Therefore, the identification of genetic markers associated with resistance to these agents is of direct clinical relevance.Хинолоны и цефалоспорины третьего и четвёртого поколений отнесены Всемирной организацией здравоохранения (ВОЗ) к критически важным антимикробным препаратам наивысшего приоритета (HPCIA) [39]. Эти препараты остаются важными средствами лечения тяжёлого сальмонеллёза, а в отдельных клинических ситуациях альтернативы могут быть ограничены. Поэтому выявление генетических маркеров устойчивости к ним имеет прямое клиническое значение.Хинолондар мен үшінші және төртінші буын цефалоспориндерін Дүниежүзілік денсаулық сақтау ұйымы (ДДҰ) ең жоғары басымдықтағы аса маңызды микробқа қарсы препараттарға (HPCIA) жатқызған [39]. Бұл препараттар ауыр сальмонеллёзді емдеудің маңызды құралы болып қалады, ал жекелеген клиникалық жағдайда баламалар шектеулі болуы мүмкін. Сондықтан оларға төзімділіктің генетикалық маркерлерін анықтау тікелей клиникалық мәнге ие.
Kazakhstani isolates exhibited relatively few antimicrobial resistance determinants compared with isolates from China and Russia, and none displayed a genotypic multidrug resistance (MDR) profile. Nevertheless, mutations in gyrA associated with quinolone resistance were detected in five isolates, while the plasmid-mediated resistance gene qnrB was identified in one isolate. Mutations in gyrA represented the most frequently detected quinolone resistance mechanism in the Kazakhstani dataset. Single mutations in this gene can confer resistance to nalidixic acid and reduce susceptibility to fluoroquinolones [40, 41], potentially compromising the effectiveness of treatment for severe salmonellosis. Thus, the absence of genotypic MDR does not diminish the clinical significance of the detected resistance-associated mutations.Казахстанские изоляты несли относительно немного детерминант антимикробной резистентности по сравнению с изолятами из Китая и России, и ни один из них не имел генотипического профиля множественной лекарственной устойчивости (МЛУ). Тем не менее мутации в gyrA, связанные с устойчивостью к хинолонам, обнаружены у пяти изолятов, а плазмидный ген резистентности qnrB — у одного. Мутации в gyrA стали наиболее часто выявляемым механизмом устойчивости к хинолонам в казахстанской выборке. Одиночные мутации этого гена способны обеспечивать устойчивость к налидиксовой кислоте и снижать чувствительность к фторхинолонам [40, 41], что потенциально снижает эффективность лечения тяжёлого сальмонеллёза. Таким образом, отсутствие генотипической МЛУ не умаляет клинической значимости выявленных мутаций.Қазақстандық изоляттар Қытай мен Ресей изоляттарымен салыстырғанда микробқа қарсы төзімділік детерминанттарын салыстырмалы түрде аз иеленді әрі ешқайсысында көпдәрілік төзімділіктің (КДТ) генотиптік профилі болмады. Дегенмен хинолондарға төзімділікпен байланысты gyrA мутациялары бес изоляттан, плазмидалық төзімділік гені qnrB бір изоляттан табылды. gyrA-дағы мутациялар қазақстандық іріктемеде хинолондарға төзімділіктің ең жиі анықталған механизмі болды. Бұл геннің жалғыз мутациялары налидикс қышқылына төзімділік беріп, фторхинолондарға сезімталдықты төмендетуі мүмкін [40, 41], бұл ауыр сальмонеллёзді емдеудің тиімділігін әлсіретуі ықтимал. Сондықтан генотиптік КДТ-ның болмауы анықталған мутациялардың клиникалық маңызын жоймайды.
Quinolone resistance is widespread among poultry-associated Salmonella isolates [42]. However, published phenotypic antimicrobial susceptibility data for Salmonella isolates from poultry production facilities in Kazakhstan primarily concern aminoglycosides and tetracyclines, with no reported data on fluoroquinolone susceptibility [9]. Our findings highlight the need to include fluoroquinolones in antimicrobial resistance surveillance programs.Устойчивость к хинолонам широко распространена среди изолятов Salmonella, связанных с птицеводством [42]. Однако опубликованные данные о фенотипической чувствительности изолятов Salmonella с птицеводческих предприятий Казахстана касаются в основном аминогликозидов и тетрациклинов, а сведения о чувствительности к фторхинолонам отсутствуют [9]. Полученные результаты подчёркивают необходимость включения фторхинолонов в программы надзора за антимикробной резистентностью.Хинолондарға төзімділік құс шаруашылығына қатысты Salmonella изоляттары арасында кең тараған [42]. Алайда Қазақстанның құс шаруашылығы кәсіпорындарынан алынған Salmonella изоляттарының фенотиптік сезімталдығы туралы жарияланған деректер негізінен аминогликозидтер мен тетрациклиндерге қатысты, фторхинолондарға сезімталдық туралы мәлімет жоқ [9]. Алынған нәтижелер микробқа қарсы төзімділікті қадағалау бағдарламаларына фторхинолондарды енгізу қажеттігін көрсетеді.
Antimicrobial resistance profiles differed substantially among countries. Mutations in gyrA predominated among Russian isolates, whereas genes associated with resistance to multiple antimicrobial classes were detected in more than 70% of Chinese isolates. Such differences are particularly relevant for serovars with highly clonal population structures, including S. Enteritidis, because the spread of resistant clones may contribute to the persistence of resistance determinants within bacterial populations. Nevertheless, evidence from China indicates that the introduction of national restrictions on antimicrobial use in livestock production has been accompanied by a decline in the prevalence of multidrug-resistant Salmonella strains in recent years [43].Профили антимикробной резистентности существенно различались между странами. У российских изолятов преобладали мутации в gyrA, тогда как гены устойчивости к нескольким классам антимикробных препаратов выявлены более чем у 70% китайских изолятов. Такие различия особенно важны для сероваров с высокой клональностью, включая S. Enteritidis, поскольку распространение устойчивых клонов может способствовать закреплению детерминант резистентности в популяциях. Вместе с тем данные из Китая показывают, что введение национальных ограничений на применение антимикробных препаратов в животноводстве сопровождалось снижением распространённости штаммов Salmonella с множественной лекарственной устойчивостью в последние годы [43].Микробқа қарсы төзімділік профильдері елдер арасында айтарлықтай ерекшеленді. Ресейлік изоляттарда gyrA мутациялары басым болды, ал микробқа қарсы препараттардың бірнеше класына төзімділік гендері қытай изоляттарының 70%-дан астамында анықталды. Мұндай айырмашылық S. Enteritidis қоса алғанда, клоналдығы жоғары сероварлар үшін ерекше маңызды, себебі төзімді клондардың таралуы популяцияларда төзімділік детерминанттарының тұрақтануына ықпал етуі мүмкін. Сонымен бірге Қытайдан алынған деректер мал шаруашылығында микробқа қарсы препараттарды қолдануға ұлттық шектеулер енгізудің соңғы жылдары көпдәрілік төзімді Salmonella штаммдарының таралуын азайтумен сүйемелденгенін көрсетеді [43].
Livestock production remains an important source of Salmonella strains resistant to quinolones and cephalosporins [44]. In Kazakhstan, prophylactic administration of antimicrobial agents to clinically healthy animals is permitted [9], potentially creating selective pressure favoring the emergence and persistence of resistant strains. Because these strains may be transmitted to humans through the food chain, antimicrobial use in livestock production, particularly in the poultry sector, requires appropriate monitoring and control [39].Животноводство остаётся важным источником штаммов Salmonella, устойчивых к хинолонам и цефалоспоринам [44]. В Казахстане разрешено профилактическое применение антимикробных препаратов клинически здоровым животным [9], что потенциально создаёт селективное давление, благоприятствующее появлению и сохранению устойчивых штаммов. Поскольку такие штаммы могут передаваться человеку по пищевой цепи, применение антимикробных препаратов в животноводстве, особенно в птицеводстве, требует надлежащего мониторинга и контроля [39].Мал шаруашылығы хинолондар мен цефалоспориндерге төзімді Salmonella штаммдарының маңызды көзі болып қала береді [44]. Қазақстанда клиникалық сау жануарларға микробқа қарсы препараттарды профилактикалық мақсатта қолдануға рұқсат етілген [9], бұл төзімді штаммдардың пайда болуына және сақталуына қолайлы сұрыптау қысымын тудыруы мүмкін. Мұндай штаммдар тағамдық тізбек арқылы адамға берілуі ықтимал болғандықтан, мал шаруашылығында, әсіресе құс шаруашылығында микробқа қарсы препараттарды қолдану тиісті мониторинг пен бақылауды талап етеді [39].
ConclusionsЗаключениеҚорытынды
The analyzed Kazakhstani S. Enteritidis isolates did not form a single phylogenetic group and exhibited genetic relatedness to isolates originating from Russia. The identified antimicrobial resistance determinants highlight the need for monitoring and regulating antimicrobial use in both human medicine and livestock production. These findings demonstrate the potential of whole-genome sequencing for epidemiological surveillance and underscore the need to establish a comprehensive genomic database of Salmonella enterica isolates in Kazakhstan.Проанализированные казахстанские изоляты S. Enteritidis не образовали единой филогенетической группы и обнаружили генетическое родство с изолятами из России. Выявленные детерминанты антимикробной резистентности подчёркивают необходимость мониторинга и регулирования применения антимикробных препаратов как в медицине, так и в животноводстве. Полученные результаты демонстрируют потенциал полногеномного секвенирования для эпидемиологического надзора и указывают на необходимость создания полноценной геномной базы данных изолятов Salmonella enterica в Казахстане.Талданған қазақстандық S. Enteritidis изоляттары біртұтас филогенетикалық топ құрмады әрі Ресейден шыққан изоляттармен генетикалық туыстық көрсетті. Анықталған микробқа қарсы төзімділік детерминанттары микробқа қарсы препараттарды қолдануды медицинада да, мал шаруашылығында да бақылау мен реттеу қажеттігін көрсетеді. Алынған нәтижелер толық геномдық секвенирлеудің эпидемиологиялық қадағалаудағы әлеуетін көрсетеді әрі Қазақстанда Salmonella enterica изоляттарының толыққанды геномдық дерекқорын құру қажеттігін айқындайды.
AbbreviationsСокращенияҚысқартулар
AMR, antimicrobial resistance; cgMLST, core genome multilocus sequence typing; ESBL, extended-spectrum β-lactamase; MDR, multidrug resistance; MLST, multilocus sequence typing; SNP, single nucleotide polymorphism; SPI, Salmonella pathogenicity island; ST, sequence type; VF, virulence factor; VFDB, Virulence Factor Database.AMR — антимикробная резистентность; cgMLST — мультилокусное сиквенс-типирование по кор-геному; ESBL — β-лактамаза расширенного спектра; МЛУ (MDR) — множественная лекарственная устойчивость; MLST — мультилокусное сиквенс-типирование; SNP — однонуклеотидный полиморфизм; SPI — остров патогенности Salmonella; ST — сиквенс-тип; VF — фактор вирулентности; VFDB — база данных факторов вирулентности.AMR — микробқа қарсы төзімділік; cgMLST — кор-геном бойынша мультилокусты секвенс-типтеу; ESBL — кеңейтілген спектрлі β-лактамаза; КДТ (MDR) — көпдәрілік төзімділік; MLST — мультилокусты секвенс-типтеу; SNP — бірнуклеотидті полиморфизм; SPI — Salmonella патогендік аралы; ST — секвенс-тип; VF — вируленттілік факторы; VFDB — вируленттілік факторларының дерекқоры.
Supporting InformationДополнительные материалыҚосымша материалдар
S1 Table. Characteristics of the analyzed genomes: metadata, assembly quality metrics, serotyping, MLST, antimicrobial resistance and virulence gene profiles. XLSX, downloadS1 Table. Характеристики проанализированных геномов: метаданные, метрики качества сборок, серотипирование, MLST, профили генов антимикробной резистентности и вирулентности. XLSX, скачатьS1 Table. Талданған геномдардың сипаттамалары: метадеректер, жинақ сапасының көрсеткіштері, серотиптеу, MLST, микробқа қарсы төзімділік және вируленттілік гендерінің профильдері. XLSX, жүктеу
Data Availability StatementДоступность данныхДеректердің қолжетімділігі
All genomes analyzed in this study are publicly available in the NCBI databases; accession numbers are listed in S1 Table. All other relevant data are within the manuscript and its Supporting Information files. Scripts and input tables are available at github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology.Все проанализированные в работе геномы общедоступны в базах данных NCBI; номера доступа приведены в S1 Table. Все прочие значимые данные содержатся в статье и файлах дополнительных материалов. Скрипты и входные таблицы доступны по адресу github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology.Жұмыста талданған барлық геном NCBI дерекқорларында жария қолжетімді; қолжетімділік нөмірлері S1 Table кестесінде келтірілген. Қалған барлық маңызды дерек мақалада және қосымша материалдар файлдарында қамтылған. Скриптер мен кіріс кестелері github.com/alinamustafina02-netizen/salmonella-enteritidis-genomic-epidemiology мекенжайында қолжетімді.
Author ContributionsВклад авторовАвторлардың үлесі
Conceptualization: P.T.; Methodology: A.M., P.T.; Software: A.M.; Validation: A.M., P.T.; Formal analysis: A.M., S.B.; Investigation: A.M.; Data curation: A.M.; Writing – original draft: A.M.; Writing – review & editing: S.B., P.T.; Visualization: A.M.; Supervision: P.T.Концепция: П.Т.; Методология: А.М., П.Т.; Программное обеспечение: А.М.; Валидация: А.М., П.Т.; Формальный анализ: А.М., С.Б.; Исследование: А.М.; Курирование данных: А.М.; Написание — первоначальный вариант: А.М.; Написание — рецензирование и редактирование: С.Б., П.Т.; Визуализация: А.М.; Научное руководство: П.Т.Тұжырымдама: П.Т.; Әдіснама: А.М., П.Т.; Бағдарламалық қамтамасыз ету: А.М.; Валидация: А.М., П.Т.; Формальды талдау: А.М., С.Б.; Зерттеу: А.М.; Деректерді курациялау: А.М.; Жазу — бастапқы нұсқа: А.М.; Жазу — рецензиялау және редакциялау: С.Б., П.Т.; Визуализация: А.М.; Ғылыми жетекшілік: П.Т.
Use of Generative AIИспользование генеративного ИИГенеративті ЖИ қолданылуы
During the preparation of this manuscript, the authors used ChatGPT (OpenAI, accessed in 2026) to assist with language editing, translation, and the formatting of bibliographic references. All AI-assisted output was critically reviewed, edited, and verified by the authors against the original sources. The authors take full responsibility for the content of this publication.При подготовке рукописи авторы использовали ChatGPT (OpenAI, обращение в 2026 году) для помощи в языковом редактировании, переводе и оформлении библиографических ссылок. Все полученные с помощью ИИ фрагменты критически проверены, отредактированы и сверены авторами с первоисточниками. Авторы несут полную ответственность за содержание публикации.Қолжазбаны дайындау кезінде авторлар тілдік редакциялауға, аудармаға және библиографиялық сілтемелерді безендіруге көмек ретінде ChatGPT (OpenAI, 2026 жылы қолданылды) пайдаланды. ЖИ көмегімен алынған барлық мәтін авторлар тарапынан сын көзбен тексеріліп, редакцияланып, бастапқы дереккөздермен салыстырылды. Жарияланым мазмұнына авторлар толық жауапты.
FundingФинансированиеҚаржыландыру
No funding.Финансирование не предоставлялось.Қаржыландыру болмаған.
Ethics Approval and ConsentЭтическое одобрение и согласиеЭтикалық мақұлдау және келісім
Not applicable. The study did not involve humans or animals.Не применимо. Исследование не включало людей или животных.Қолданылмайды. Зерттеуге адамдар немесе жануарлар қатыстырылмады.
Competing InterestsКонфликт интересовМүдделер қақтығысы
The authors have declared that no competing interests exist.Авторы заявляют об отсутствии конфликта интересов.Авторлар мүдделер қақтығысының жоқтығын мәлімдейді.
ReferencesЛитератураӘдебиеттер
- Aibek, R., Baimuratova, M., Sabanbayev, Z., Ryskulova, A., & Laktionova, M. (2026). Epidemiological trends of salmonellosis in the Republic of Kazakhstan: Analysis of national data (2013–2024). Georgian Medical News, (370), 79–90.
- National Center of Public Health, Branch «Scientific and Practical Center for Sanitary and Epidemiological Expertise and Monitoring». (2024). Sanitarno-epidemiologicheskaya situatsiya v Respublike Kazakhstan za 2023 god: Sbornik materialov [Sanitary and epidemiological situation in the Republic of Kazakhstan in 2023: Collected materials]. National Center of Public Health. hls.kz/ru/publications-ru
- Bureau of National Statistics, Agency for Strategic Planning and Reforms of the Republic of Kazakhstan. (2025). Kazakhstan in 2024: Statistical yearbook. Bureau of National Statistics. stat.gov.kz
- Appiah, P. O., Anita, A., Owusu, W. B., Muntala, H., Ekua, N. V., Omoniyi, P. et al. (2026). Salmonella outbreaks in low- and middle-income countries over the last decade: A systematic review and meta-analysis of transmission dynamics, clinical outcomes, and antimicrobial resistance. Environmental Health Insights, 20, 11786302261487799. doi:10.1177/11786302261487799
- Bureau of National Statistics, Agency for Strategic Planning and Reforms of the Republic of Kazakhstan. (2026). Main indicators of livestock development in the Republic of Kazakhstan (January–June 2026). stat.gov.kz
- Bureau of National Statistics, Agency for Strategic Planning and Reforms of the Republic of Kazakhstan. (2026). Export and import of the Republic of Kazakhstan by meat and meat products (2025). stat.gov.kz
- Bureau of National Statistics, Agency for Strategic Planning and Reforms of the Republic of Kazakhstan. (2026). On foreign trade and mutual trade in goods with the member states of the Eurasian Economic Union (January–July 2026). stat.gov.kz
- Dushayeva, L. Z. (2025). Antimicrobial resistance in foodborne Escherichia coli and Salmonella spp. from animal-origin foods: Transmission pathways, global surveillance gaps, and alternative therapeutic strategies. Veterinary World, 18(11), 3288–3305. doi:10.14202/vetworld.2025.3288-3305
- Biyashev, B., Zhusanbayeva, A., Kirkimbayeva, Z., Zholdasbekova, A., & Sarybayeva, D. (2025). Surveillance of Salmonella and antimicrobial resistance in industrial poultry enterprises: Biofilm-forming strains and critical control points. Journal of Medical Microbiology, 74(3). doi:10.1099/jmm.0.001993
- Zhou, Z.-C., Teng, L., Geng, X.-Y., Wang, L., Meng, X., Qiao, M. et al. (2026). Association of climate change with the spread of antimicrobial resistance genes in Salmonella: A longitudinal ecological and modelling study. The Lancet Planetary Health, 10(4), 101445. doi:10.1016/j.lanplh.2026.101445
- Yespembetov, B., Kirkimbayeva, Z., Abdykalyk, A., Akhmetova, A., Shevtsov, A., Syrym, N. et al. (2025). Detection and preliminary genomic characterization of poultry-derived Salmonella enterica from southern Kazakhstan. Antibiotics, 14(12), 1195. doi:10.3390/antibiotics14121195
- Yessimseit, D. T., Rysbekova, A. K., Zhumadilova, Z. B., Abdeliyev, B. Z., Tukhanova, N. B., Kassenova, A. K. et al. (2026). Genetic and epigenetic diversity of Salmonella enterica isolates from Kazakhstan from clinical and veterinary sources. bioRxiv. doi:10.64898/2026.06.01.729238
- Tang, S., Orsi, R. H., Luo, H., Ge, C., Zhang, G., Baker, R. C. et al. (2019). Assessment and comparison of molecular subtyping and characterization methods for Salmonella. Frontiers in Microbiology, 10, 1591. doi:10.3389/fmicb.2019.01591
- Seemann, T. (2020). Shovill: Faster SPAdes assembly of Illumina reads (Version 1.4.2) [Computer software]. github.com/tseemann/shovill
- Kolmogorov, M., Yuan, J., Lin, Y., & Pevzner, P. A. (2019). Assembly of long, error-prone reads using repeat graphs. Nature Biotechnology, 37(5), 540–546. doi:10.1038/s41587-019-0072-8
- Gurevich, A., Saveliev, V., Vyahhi, N., & Tesler, G. (2013). QUAST: Quality assessment tool for genome assemblies. Bioinformatics, 29(8), 1072–1075. doi:10.1093/bioinformatics/btt086
- Yoshida, C. E., Kruczkiewicz, P., Laing, C. R., Lingohr, E. J., Gannon, V. P. J., Nash, J. H. E. et al. (2016). The Salmonella In Silico Typing Resource (SISTR): An open web-accessible tool for rapidly typing and subtyping draft Salmonella genome assemblies. PLOS ONE, 11(1), e0147101. doi:10.1371/journal.pone.0147101
- Seemann, T. (2020). mlst: Scan contig files against PubMLST typing schemes (Version 2.35.0) [Computer software]. github.com/tseemann/mlst
- Jolley, K. A., & Maiden, M. C. (2010). BIGSdb: Scalable analysis of bacterial genome variation at the population level. BMC Bioinformatics, 11(1), 595. doi:10.1186/1471-2105-11-595
- Bharat, A., Petkau, A., Avery, B. P., Chen, J. C., Folster, J. P., Carson, C. A. et al. (2022). Correlation between phenotypic and in silico detection of antimicrobial resistance in Salmonella enterica in Canada using Staramr. Microorganisms, 10(2), 292. doi:10.3390/microorganisms10020292
- Feldgarden, M., Brover, V., Gonzalez-Escalona, N., Frye, J. G., Haendiges, J., Haft, D. H. et al. (2021). AMRFinderPlus and the Reference Gene Catalog facilitate examination of the genomic links among antimicrobial resistance, stress response, and virulence. Scientific Reports, 11(1), 12728. doi:10.1038/s41598-021-91456-0
- Seemann, T. (2020). ABRicate: Mass screening of contigs for antimicrobial and virulence genes (Version 1.4.0) [Computer software]. github.com/tseemann/abricate
- Liu, B., Zheng, D., Zhou, S., Chen, L., & Yang, J. (2022). VFDB 2022: A general classification scheme for bacterial virulence factors. Nucleic Acids Research, 50(D1), D912–D917. doi:10.1093/nar/gkab1107
- Magiorakos, A.-P., Srinivasan, A., Carey, R. B., Carmeli, Y., Falagas, M. E., Giske, C. G. et al. (2012). Multidrug-resistant, extensively drug-resistant and pandrug-resistant bacteria: An international expert proposal for interim standard definitions for acquired resistance. Clinical Microbiology and Infection, 18(3), 268–281. doi:10.1111/j.1469-0691.2011.03570.x
- Treangen, T. J., Ondov, B. D., Koren, S., & Phillippy, A. M. (2014). The Harvest suite for rapid core-genome alignment and visualization of thousands of intraspecific microbial genomes. Genome Biology, 15(11), 524. doi:10.1186/s13059-014-0524-x
- Croucher, N. J., Page, A. J., Connor, T. R., Delaney, A. J., Keane, J. A., Bentley, S. D. et al. (2015). Rapid phylogenetic analysis of large samples of recombinant bacterial whole genome sequences using Gubbins. Nucleic Acids Research, 43(3), e15. doi:10.1093/nar/gku1196
- Wong, T. K. F., Ly-Trong, N., Ren, H., Demotte, P., Baños, H., Roger, A. J. et al. (2026). IQ-TREE 3: Phylogenomic inference software using complex evolutionary models. Molecular Biology and Evolution, 43(5), msag117. doi:10.1093/molbev/msag117
- Hoang, D. T., Chernomor, O., von Haeseler, A., Minh, B. Q., & Vinh, L. S. (2018). UFBoot2: Improving the ultrafast bootstrap approximation. Molecular Biology and Evolution, 35(2), 518–522. doi:10.1093/molbev/msx281
- Seemann, T. (2018). snp-dists: Pairwise SNP distance matrix from a FASTA sequence alignment (Version 0.8.2) [Computer software]. github.com/tseemann/snp-dists
- Letunic, I., & Bork, P. (2024). Interactive Tree of Life (iTOL) v6: Recent updates to the phylogenetic tree display and annotation tool. Nucleic Acids Research, 52(W1), W78–W82. doi:10.1093/nar/gkae268
- R Core Team. (2025). R: A language and environment for statistical computing (Version 4.5.2) [Computer software]. R Foundation for Statistical Computing. R-project.org
- Wickham, H. (2016). ggplot2: Elegant graphics for data analysis (2nd ed.). Springer International Publishing. doi:10.1007/978-3-319-24277-4
- National Center for Biotechnology Information. (2026). NCBI Pathogen Detection. ncbi.nlm.nih.gov/pathogens
- Ghafourian, S., Sadeghifard, N., Soheili, S., & Sekawi, Z. (2015). Extended spectrum beta-lactamases: Definition, classification and epidemiology. Current Issues in Molecular Biology, 17, 11–21. doi:10.21775/cimb.017.011
- Lv, P., Pei, Y., Jiang, Y., Wang, Q., Liu, Y., Qu, M. et al. (2025). Genomic insights into antibiotic-resistant non-typhoidal Salmonella isolates from outpatients in Minhang District in Shanghai. Communications Medicine, 5(1), 228. doi:10.1038/s43856-025-00950-3
- Ashton, P. M., Nair, S., Peters, T. M., Bale, J. A., Powell, D. G., Painset, A. et al. (2016). Identification of Salmonella for public health surveillance using whole genome sequencing. PeerJ, 4, e1752. doi:10.7717/peerj.1752
- Chen, K., Sun, Q., Xie, M., Wu, X., Zhou, Y., Yang, J. et al. (2026). Genetic characterization of non-typhoidal Salmonella strains and invasive traits associated with bloodstream infections in China (2017–2022). Journal of Advanced Research. doi:10.1016/j.jare.2026.05.014
- Pijnacker, R., van den Beld, M., van der Zwaluw, K., Verbruggen, A., Coipan, C., Segura et al. (2022). Comparing multiple locus variable-number tandem repeat analyses with whole-genome sequencing as typing method for Salmonella Enteritidis surveillance in the Netherlands, January 2019 to March 2020. Microbiology Spectrum, 10(5), e01375-22. doi:10.1128/spectrum.01375-22
- World Health Organization. (2024). WHO’s list of medically important antimicrobials: A risk management tool for mitigating antimicrobial resistance due to non-human use. World Health Organization. who.int
- Hopkins, K. L., Davies, R. H., & Threlfall, E. J. (2005). Mechanisms of quinolone resistance in Escherichia coli and Salmonella: Recent developments. International Journal of Antimicrobial Agents, 25(5), 358–373. doi:10.1016/j.ijantimicag.2005.02.006
- Cuypers, W. L., Jacobs, J., Wong, V., Klemm, E. J., Deborggraeve, S., & Van Puyvelde, S. (2018). Fluoroquinolone resistance in Salmonella: Insights by whole-genome sequencing. Microbial Genomics, 4(7). doi:10.1099/mgen.0.000195
- Castro-Vargas, R. E., Herrera-Sánchez, M. P., Rodríguez-Hernández, R., & Rondón-Barragán, I. S. (2020). Antibiotic resistance in Salmonella spp. isolated from poultry: A global overview. Veterinary World, 13(10), 2070–2084. doi:10.14202/vetworld.2020.2070-2084
- Liu, Y., Wang, L., Wang, J., Lu, M., Liu, N., Zhao, J. et al. (2025). Epidemic trend of Salmonella from swines and broilers in China from 2014 to 2023 and genetic evolution analysis of ESBLs-producing strains. Frontiers in Microbiology, 16, 1510751. doi:10.3389/fmicb.2025.1510751
- Nair, D. V. T., Venkitanarayanan, K., & Kollanoor Johny, A. (2018). Antibiotic-resistant Salmonella in the food supply and the potential role of antibiotic alternatives for control. Foods, 7(10), 167. doi:10.3390/foods7100167